

 HOME
임상 3상 전 동반진단 검사 설계 확정, 변경에 따른 추가 검증 부담 줄여
랩코프, 종양학 임상 1000건·동반진단 개발 임상 700건 이상 지원
임상 2상 환자 등록과 허가용 동반진단 병행 개발…글로벌 규제 대응 강조
 기자가 쓴 기사 더보기


항암제의 글로벌 허가를 위해 임상 초기부터 검사 설계와 동반진단 개발 가능성을 함께 고려해야 한다는 제언이 나왔다.
환자 선별에 쓰는 검사를 후기 임상과 허가 단계까지 연결하려면 검사 성능과 규제 대응, 운영 계획을 미리 준비해야 한다. 특히 후기 임상에서 검사법을 변경하면 추가 검증과 규제 부담이 커질 수 있어 초기 개발 전략이 중요하다.
보건복지부와 식품의약품안전처, 국가임상시험지원재단(KoNECT)이 공동 주최하는 ‘2026 KoNECT 임상시험 국제 콘퍼런스(KIC 2026)’는 13일 서울 롯데호텔에서 열렸다. 행사는 15일까지 이어진다. 올해 12회째를 맞은 이번 행사에서는 인공지능(AI), 실사용데이터(RWD), 분산형 임상시험(DCT) 등 임상개발의 주요 현안을 논의하고, 국내외 전문가들이 실무 해법을 공유한다.
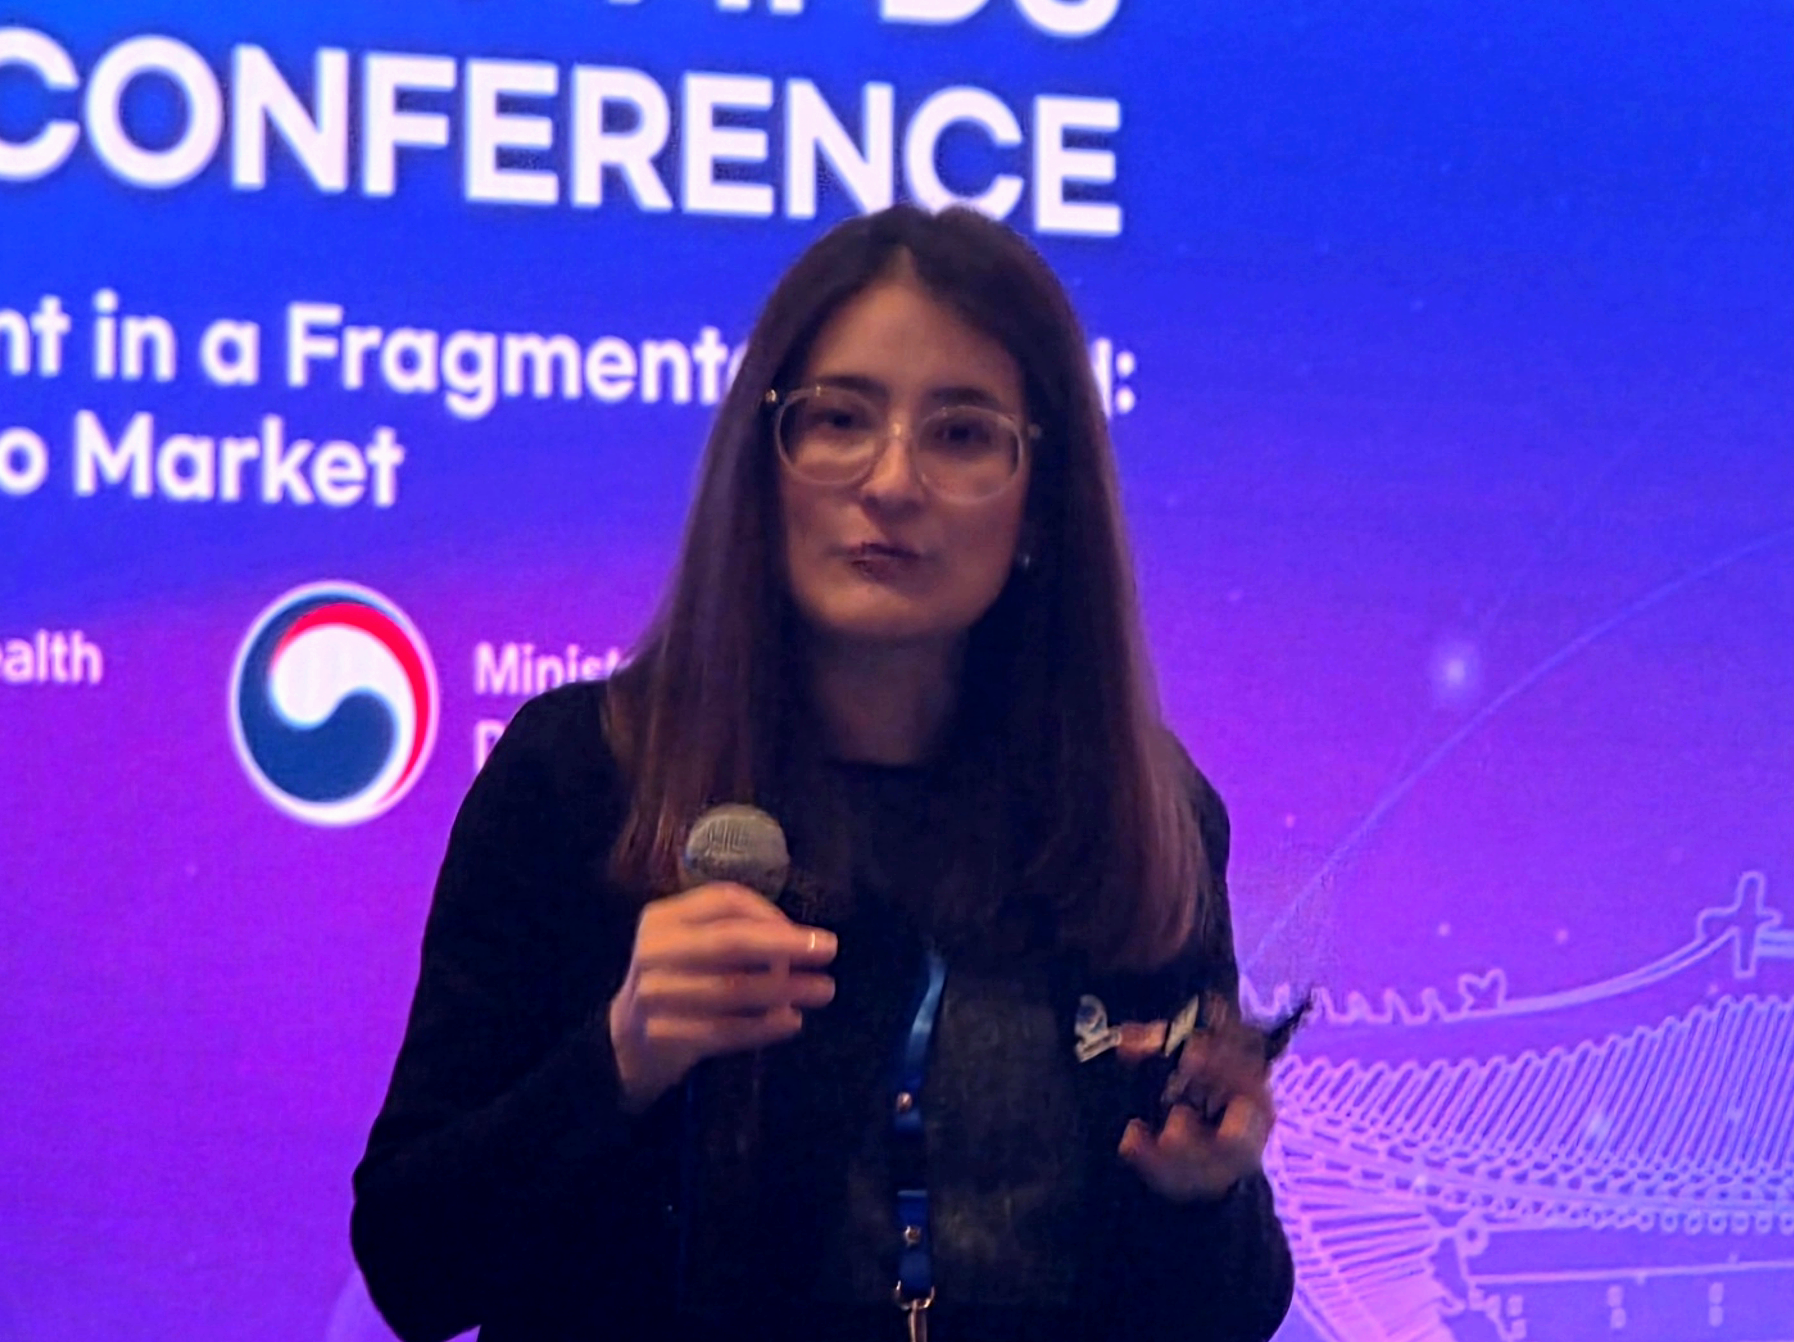
랩코프(Labcorp) 아시아·태평양 중앙검사실 운영 총괄 나디아 아얄라-로페즈(Nadia Ayala-Lopez) 박사는 13일 KIC 2026에서 열린 런천 세션에서 ‘글로벌 허가를 위한 바이오마커 전략 설계(Biomarker Strategy Design for Global Registration)’를 주제로 발표했다.
랩코프는 글로벌 진단검사와 바이오의약품 개발을 지원하는 미국 기업이다. 미국 인디애나폴리스, 스위스 제네바, 중국 상하이, 싱가포르, 일본 가와고에 등 5개 지역에 중앙검사실을 운영하며 검체 분석부터 바이오마커 검사, 동반진단 개발과 상업화까지 지원한다.
랩코프는 종양학 임상시험 1000건 이상, 동반진단 개발 관련 임상시험 700건 이상을 지원했다. 차세대염기서열분석(NGS), 면역조직화학(IHC) 기반 검사법 개발과 임상 검증, 글로벌 규제 대응 역량을 갖추고 있다.
바이오마커로 환자 선별…검사 성능·결과 회신 속도 중요
아얄라-로페즈 박사는 약물 반응을 예측하는 바이오마커를 활용해 치료 효과를 기대할 수 있는 환자를 선별해야 한다고 강조했다.
반응 가능성이 다른 환자들이 한 임상시험에 섞이면 일부 환자에게 나타난 효과가 전체 분석에서 희석돼, 효과 확인에 더 많은 환자나 긴 임상 기간이 필요할 수 있다.
그는 “바이오마커로 환자군을 선별하면 적절한 환자에게 적절한 시점에 치료제를 투여할 수 있다”며 “치료 반응 가능성이 높은 환자군에 집중하면 더 적은 환자와 짧은 임상 기간으로도 통계적 검정력을 확보하고, 치료제의 유익성·위험성 평가도 개선할 수 있다”고 말했다.
여러 임상시험 기관이 동일한 바이오마커 양성 환자군을 대상으로 등록 경쟁을 벌이면서 신속한 환자 선별과 등록도 중요해지고 있다.
아얄라-로페즈 박사는 “검사 성능과 절차의 효율성, 결과 회신 속도가 중요하다”며 “검사 결과를 신속히 제공해야 환자 등록 여부를 적시에 결정할 수 있고, 이는 선별 수율과 등록 속도에 직접적인 영향을 미친다”고 밝혔다.
임상시험용 검사, 초기부터 동반진단 개발 고려해야
임상시험에서 바이오마커를 평가하거나 환자를 선별하는 데 사용하는 임상시험용 검사(CTA)를 개발할 때부터, 특정 치료제의 사용에 필요한 정보를 제공하는 동반진단검사(CDx)로 발전할 가능성을 고려해야 한다.
초기에는 임상 목적에 맞는 검사로 바이오마커 근거를 확보하고, 이후 임상 결과와 규제 요건을 검토해 동반진단 개발 방향을 정하는 방식이다.
검체 수집·보관과 검사 성능 검증, 허가 심사에 필요한 자료도 개발 초기부터 준비해야 한다. 특히 3상 진입 전 검사 설계를 확정하고 이후 변경을 최소화하는 것이 중요하다.
아얄라-로페즈 박사는 “후기 개발 단계에서는 동반진단 검사 설계를 확정하고 변경을 최소화해야 한다”며 “초기 검사법과 플랫폼 선택, 데이터 확보 전략이 규제 부담을 줄이는 핵심이며, 최종 동반진단검사가 달라지면 추가 브리징 연구가 필요할 수 있다”고 설명했다.
브리징 연구는 임상시험용 검사와 최종 동반진단검사 간 결과의 일치성을 평가하는 연구다. 검사법이나 플랫폼 변경으로 환자 선별 결과가 달라질 가능성이 있다면 추가적인 검증이 필요해지고, 이는 개발 일정과 허가 준비에도 영향을 미칠 수 있다.
2상 환자 등록용 검사·3상 동반진단 개발 병행
아얄라-로페즈 박사는 조직 내 특정 단백질 발현을 염색해 확인하는 IHC 검사법을 임상시험용 검사와 동반진단 개발로 연계한 바이오텍 사례를 소개했다.
대학에서 개발된 연구용 IHC 검사법은 미국 임상검사실 개선법(CLIA) 체계에서 검사실 자체 개발검사(LDT)로 활용되고 있었다. 해당 바이오텍은 글로벌 2상 환자 등록에 쓸 검사를 신속히 마련하는 한편, 약물 허가와 상업화를 위한 동반진단도 개발하려는 상황이었다.
아얄라-로페즈 박사는 “해당 바이오텍은 FDA 사전 제출 과정에서 받은 피드백을 랩코프와 공유했다”며 “기존 검사법으로 글로벌 2상 환자 등록을 신속히 추진하면서, 3상과 동반진단 허가·상업화에 필요한 검사 개발을 병행하는 프로그램을 설계했다”고 말했다.
핵심은 초기 임상에서 환자 등록 속도를 확보하면서도 후기 임상과 허가에 필요한 검사 개발을 동시에 추진한 점이다. 임상시험용 검사와 최종 동반진단검사의 개발 경로를 초기부터 연계해 후기 단계의 추가 검증과 전환 부담을 줄이는 전략이다.
국가별 제출 요건 조기 검토…검사 운영 일관성 확보
글로벌 임상과 허가를 위해서는 국가별 제출 요건과 심사 일정을 조기에 검토해야 한다. 국가별 규제 차이와 검체 운송·처리, 여러 기관에서 수집한 데이터의 통합도 주요 과제다.
미국에서는 동반진단검사의 허가 경로에 따라 시판 전 승인(PMA)이나 De Novo 절차 등을 검토해야 하며, 유럽에서는 체외진단의료기기규정(IVDR)에 따른 요건과 인증기관 심사 일정을 고려해야 한다. 아시아·태평양 지역에서도 국가별 규제 요건과 임상시험 운영 계획을 함께 검토해야 한다.
아얄라-로페즈 박사는 “검사의 민감도와 특이도를 입증하고, 검사 규모가 확대돼도 절차와 결과의 일관성을 유지해야 한다”며 “국가별 규제 요건을 조기에 확인하고 필요한 자료를 확보해 검사법 검증부터 규제 대응, 상업화까지 함께 설계하는 것이 중요하다”고 강조했다.


| 인기기사 | 더보기 + |
-
1 [2026 국정감사] "기업 비밀이라더니"…식약처 임상자료 2672건 외부 접근 논란 -
2 KIC 2026 개막…정부, "AI·디지털 융합 신약개발 전주기 집중 지원" -
3 듀얼리티바이오로직스, ADC 내성 '두 가지 작용기전'으로 해결…2027년 IND 추진 -
4 치료제 없는 SFTS 겨냥한 현대바이오…'제프티' 국내 임상 2상 추진 -
5 "임상 수행국 넘어 신약 창출국으로"… 유한양행 ‘렉라자’ 성공 신화, 남긴 숙제는? -
6 캐리마텍,바이오 재팬서 '진공 흡착 온슬라이드' 바이오 3D 프린터 첫 선 -
7 새 페이로드 찾는 ADC 시장…리제네론은 DXd 방출 방식을 바꿨다 -
8 [2026 국정감사] "시험자료 조작해도 제재 못 하나"…비임상시험 관리체계 국감서 도마 -
9 [2026 국정감사] "신약은 기존 치료제보다 우수해야 하나" -
10 [2026 국정감사] "해외는 경고, 국내는 뒤늦게"…위고비 NAION 대응 국감서 질타
| 인터뷰 | 더보기 + |
| PEOPLE | 더보기 + |
| 컬쳐/클래시그널 | 더보기 + |
|
서울시 서초구 서초대로 115 정다운빌딩 4층 TEL : 02-3270-0114 FAX : 02-3270-0189 E-mail : webmaster@yakup.com |
발행일 : 1954. 03. 29 등록일 : 2016. 05. 02 대표이사 : 함태원 발행 · 편집인 : 함태원 등록번호 : 서울,아04071 |
사업자등록번호 : 106-81-10940 통신사업자신고번호 : 제2022-서울서초-2586호 청소년보호책임자 : 이종운
Copyright © Yakup.com All rights reserved.
|
- 허지수, 권혁진 기자 suhjs0721@yakup.com
- 입력 2026.10.14 06:00 수정 2026.10.14 06:01
항암제의 글로벌 허가를 위해 임상 초기부터 검사 설계와 동반진단 개발 가능성을 함께 고려해야 한다는 제언이 나왔다.
환자 선별에 쓰는 검사를 후기 임상과 허가 단계까지 연결하려면 검사 성능과 규제 대응, 운영 계획을 미리 준비해야 한다. 특히 후기 임상에서 검사법을 변경하면 추가 검증과 규제 부담이 커질 수 있어 초기 개발 전략이 중요하다.
보건복지부와 식품의약품안전처, 국가임상시험지원재단(KoNECT)이 공동 주최하는 ‘2026 KoNECT 임상시험 국제 콘퍼런스(KIC 2026)’는 13일 서울 롯데호텔에서 열렸다. 행사는 15일까지 이어진다. 올해 12회째를 맞은 이번 행사에서는 인공지능(AI), 실사용데이터(RWD), 분산형 임상시험(DCT) 등 임상개발의 주요 현안을 논의하고, 국내외 전문가들이 실무 해법을 공유한다.
랩코프(Labcorp) 아시아·태평양 중앙검사실 운영 총괄 나디아 아얄라-로페즈(Nadia Ayala-Lopez) 박사는 13일 KIC 2026에서 열린 런천 세션에서 ‘글로벌 허가를 위한 바이오마커 전략 설계(Biomarker Strategy Design for Global Registration)’를 주제로 발표했다.
랩코프는 글로벌 진단검사와 바이오의약품 개발을 지원하는 미국 기업이다. 미국 인디애나폴리스, 스위스 제네바, 중국 상하이, 싱가포르, 일본 가와고에 등 5개 지역에 중앙검사실을 운영하며 검체 분석부터 바이오마커 검사, 동반진단 개발과 상업화까지 지원한다.
랩코프는 종양학 임상시험 1000건 이상, 동반진단 개발 관련 임상시험 700건 이상을 지원했다. 차세대염기서열분석(NGS), 면역조직화학(IHC) 기반 검사법 개발과 임상 검증, 글로벌 규제 대응 역량을 갖추고 있다.
바이오마커로 환자 선별…검사 성능·결과 회신 속도 중요
아얄라-로페즈 박사는 약물 반응을 예측하는 바이오마커를 활용해 치료 효과를 기대할 수 있는 환자를 선별해야 한다고 강조했다.
반응 가능성이 다른 환자들이 한 임상시험에 섞이면 일부 환자에게 나타난 효과가 전체 분석에서 희석돼, 효과 확인에 더 많은 환자나 긴 임상 기간이 필요할 수 있다.
그는 “바이오마커로 환자군을 선별하면 적절한 환자에게 적절한 시점에 치료제를 투여할 수 있다”며 “치료 반응 가능성이 높은 환자군에 집중하면 더 적은 환자와 짧은 임상 기간으로도 통계적 검정력을 확보하고, 치료제의 유익성·위험성 평가도 개선할 수 있다”고 말했다.
여러 임상시험 기관이 동일한 바이오마커 양성 환자군을 대상으로 등록 경쟁을 벌이면서 신속한 환자 선별과 등록도 중요해지고 있다.
아얄라-로페즈 박사는 “검사 성능과 절차의 효율성, 결과 회신 속도가 중요하다”며 “검사 결과를 신속히 제공해야 환자 등록 여부를 적시에 결정할 수 있고, 이는 선별 수율과 등록 속도에 직접적인 영향을 미친다”고 밝혔다.
임상시험용 검사, 초기부터 동반진단 개발 고려해야
임상시험에서 바이오마커를 평가하거나 환자를 선별하는 데 사용하는 임상시험용 검사(CTA)를 개발할 때부터, 특정 치료제의 사용에 필요한 정보를 제공하는 동반진단검사(CDx)로 발전할 가능성을 고려해야 한다.
초기에는 임상 목적에 맞는 검사로 바이오마커 근거를 확보하고, 이후 임상 결과와 규제 요건을 검토해 동반진단 개발 방향을 정하는 방식이다.
검체 수집·보관과 검사 성능 검증, 허가 심사에 필요한 자료도 개발 초기부터 준비해야 한다. 특히 3상 진입 전 검사 설계를 확정하고 이후 변경을 최소화하는 것이 중요하다.
아얄라-로페즈 박사는 “후기 개발 단계에서는 동반진단 검사 설계를 확정하고 변경을 최소화해야 한다”며 “초기 검사법과 플랫폼 선택, 데이터 확보 전략이 규제 부담을 줄이는 핵심이며, 최종 동반진단검사가 달라지면 추가 브리징 연구가 필요할 수 있다”고 설명했다.
브리징 연구는 임상시험용 검사와 최종 동반진단검사 간 결과의 일치성을 평가하는 연구다. 검사법이나 플랫폼 변경으로 환자 선별 결과가 달라질 가능성이 있다면 추가적인 검증이 필요해지고, 이는 개발 일정과 허가 준비에도 영향을 미칠 수 있다.
2상 환자 등록용 검사·3상 동반진단 개발 병행
아얄라-로페즈 박사는 조직 내 특정 단백질 발현을 염색해 확인하는 IHC 검사법을 임상시험용 검사와 동반진단 개발로 연계한 바이오텍 사례를 소개했다.
대학에서 개발된 연구용 IHC 검사법은 미국 임상검사실 개선법(CLIA) 체계에서 검사실 자체 개발검사(LDT)로 활용되고 있었다. 해당 바이오텍은 글로벌 2상 환자 등록에 쓸 검사를 신속히 마련하는 한편, 약물 허가와 상업화를 위한 동반진단도 개발하려는 상황이었다.
아얄라-로페즈 박사는 “해당 바이오텍은 FDA 사전 제출 과정에서 받은 피드백을 랩코프와 공유했다”며 “기존 검사법으로 글로벌 2상 환자 등록을 신속히 추진하면서, 3상과 동반진단 허가·상업화에 필요한 검사 개발을 병행하는 프로그램을 설계했다”고 말했다.
핵심은 초기 임상에서 환자 등록 속도를 확보하면서도 후기 임상과 허가에 필요한 검사 개발을 동시에 추진한 점이다. 임상시험용 검사와 최종 동반진단검사의 개발 경로를 초기부터 연계해 후기 단계의 추가 검증과 전환 부담을 줄이는 전략이다.
국가별 제출 요건 조기 검토…검사 운영 일관성 확보
글로벌 임상과 허가를 위해서는 국가별 제출 요건과 심사 일정을 조기에 검토해야 한다. 국가별 규제 차이와 검체 운송·처리, 여러 기관에서 수집한 데이터의 통합도 주요 과제다.
미국에서는 동반진단검사의 허가 경로에 따라 시판 전 승인(PMA)이나 De Novo 절차 등을 검토해야 하며, 유럽에서는 체외진단의료기기규정(IVDR)에 따른 요건과 인증기관 심사 일정을 고려해야 한다. 아시아·태평양 지역에서도 국가별 규제 요건과 임상시험 운영 계획을 함께 검토해야 한다.
아얄라-로페즈 박사는 “검사의 민감도와 특이도를 입증하고, 검사 규모가 확대돼도 절차와 결과의 일관성을 유지해야 한다”며 “국가별 규제 요건을 조기에 확인하고 필요한 자료를 확보해 검사법 검증부터 규제 대응, 상업화까지 함께 설계하는 것이 중요하다”고 강조했다.
무단 전재·복사·배포 등을 금지합니다.