

 HOME
24주 평가·NfL 기반 환자 선별 등 3b상 설계 방향 논의…후속 개발 협력 의사 확인
추가 CMC 및 임상계획 협의 추진…3b상·가속승인 투트랙으로 미국 개발 전략 구체화
 기자가 쓴 기사 더보기


코아스템켐온이 미국 식품의약국(FDA)과 루게릭병 줄기세포치료제 '뉴로나타-알주'의 후속 임상 개발 방향을 논의했다. 기존 임상에서 확인된 효과 신호를 바탕으로 임상 3b상 설계를 구체화하고, 미국 시장 진출을 위한 후속 협의를 이어갈 계획이다.
코아스템켐온(대표 양길안)은 지난 17일 새벽(한국시간) FDA와 루게릭병(근위축성측삭경화증·ALS) 줄기세포치료제 '뉴로나타-알주'(성분명 렌주메스트로셀)의 후속 개발 전략에 관한 Type C 미팅을 진행했다고 밝혔다.
이번 미팅은 기존 임상 결과에 대한 해석을 공유하고, 후속 확증 임상인 3b상의 설계 방향에 대한 FDA 의견을 확인하기 위해 마련됐다. 회사는 지난 8월 미팅을 신청했으며, FDA는 이달 초 회사 질의에 대한 예비 답변을 전달했다.
회사는 이번 미팅에서 임상 2상과 3상의 유효성·안전성·바이오마커 데이터, 3상 환자의 3년 장기 추적 결과, 시판 후 장기 추적 결과 등을 종합해 설명했다. FDA는 2상과 3상은 물론 시판 후 장기 추적조사에서 확인된 효과 신호까지 새로운 임상에서 추적하는 것이 합리적이라는 입장을 밝혔다. 3상이 1차 평가지표를 충족하지 못했음에도 기존 임상 결과를 후속 개발의 근거로 활용할 수 있다는 점에서 의미가 있다.
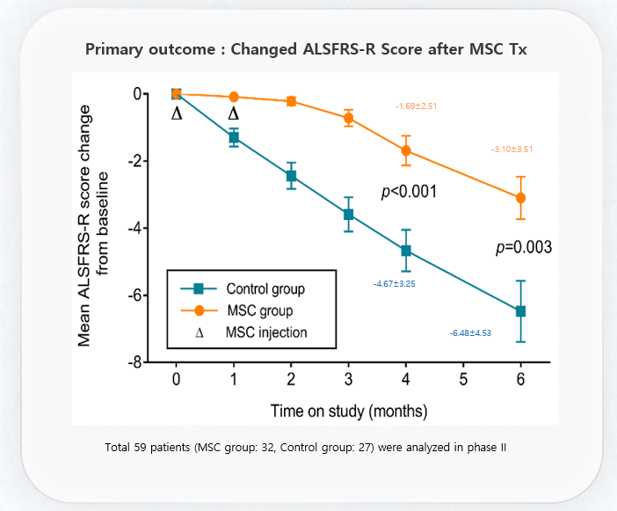
논의 과정에서 FDA는 2상 당시 환자들의 기저 호흡 기능 분포를 직접 확인하는 등 임상 결과 해석에 관심을 보였다. 회사는 3상에서 무작위배정에도 불구하고 치료군의 기저 호흡 기능(노력성 폐활량 중앙값 65~74.5%)이 대조군(81%)보다 낮았던 점을 결과에 영향을 준 요인으로 제시했다. 반면 2상에서는 두 군의 호흡 기능이 74% 수준으로 비슷했고, 투여 6개월 시점에 기능 점수에서 통계적으로 유의한 차이가 확인됐다.
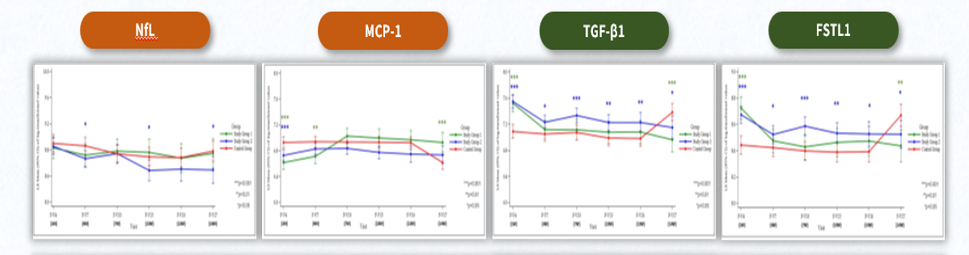
바이오마커 데이터도 주요 논의 대상이었다. 3상 치료군에서는 투여 후 염증 유발 물질인 MCP-1이 감소하고 면역조절 관련 인자인 TGF-β1 등이 증가했다. 대조군 역시 이후 치료제를 투여받자 같은 방향의 변화가 나타났다. 회사는 이를 뉴로나타-알주의 면역조절 작용기전을 뒷받침하는 근거로 제시했다.
혈중 신경미세섬유경쇄(Neurofilament light chain, NfL)는 신경 손상과 질병 진행 정도를 파악하는 데 활용되는 바이오마커다. 회사는 NfL 수치가 일정 수준(75pg/mL)을 넘는 환자에서 질환이 빠르게 진행되는 경향을 확인했다며, 이를 환자 선별 기준으로 활용하는 방안을 제안했다.
FDA는 바이오마커 기반 환자 선별 전략이 합리적이라는 의견을 제시하면서도, 활용 기준은 문헌뿐 아니라 회사의 자체 2상 데이터에 근거해 마련할 것을 주문했다. 혈액 검사를 선택한 근거도 보완하도록 요청했으며, 해당 선별 기준이 향후 허가 적응증에 반영될 가능성도 언급했다. 이에 따라 2018년 국제학술지 '애널스 오브 뉴롤로지(Annals of Neurology)'에 게재된 2상 결과가 후속 임상 설계의 주요 근거로 활용될 전망이다.
회사가 제안한 3b상은 무작위배정·이중맹검·위약대조 방식을 기본으로 한다. 투여 후 24주 동안 치료제와 위약을 비교한 뒤, 48주까지는 두 군 모두에 치료제를 투여하는 구조다.
1차 평가변수로는 말하기·삼키기·걷기·호흡 등 일상 기능을 점수화한 ALS 기능평가척도 개정판(ALSFRS-R)의 24주 변화량이 논의됐다. 앞선 3상에서는 기능 점수와 생존을 결합한 복합지표(CAFS)를 사용했지만, 3b상에서는 기능 점수를 1차 평가변수로 삼고 사망률을 핵심 2차 평가변수로 별도 평가하는 방안을 검토하고 있다. 사망률을 2차 평가변수로 포함하는 것은 FDA가 먼저 권고한 사항이다. 산발성 ALS 환자를 중심으로 임상을 설계하는 방안에도 FDA는 불합리하지 않다는 의견을 제시했다.
FDA는 회사가 제안한 임상 설계 요소를 검토하고 세부 측정 방식에 대해서도 구체적인 의견을 전달했다. 일부 항목에는 추가 근거와 설명을 요청했지만, 향후 임상 개발 과정에서도 협력하며 후속 논의를 이어가겠다는 뜻을 밝혔다. 회사는 이번 논의를 바탕으로 3b상 임상시험계획서를 구체화해 제출할 예정이다.
코아스템켐온 관계자는 "FDA가 3상뿐 아니라 2상 데이터까지 후속 임상 설계의 근거로 삼도록 한 것은 그동안 쌓아 온 임상 결과의 가치를 확인한 것"이라며 "방향은 정해진 만큼 이제는 FDA가 요청한 자료를 얼마나 충실하게 준비하느냐가 관건"이라고 말했다.
회사는 이번 미팅에서 질의했으나 추가 보완이 요청된 제조·품질관리(CMC) 관련 사항과 3b상 임상시험계획에 대한 협의도 이어갈 방침이다. 요청받은 자료를 보완해 추가 Type C 미팅을 신청하고, CMC 및 3b상 임상시험계획 보완을 위한 Type C·Type B 미팅 활용 전략도 FDA와 논의할 계획이다.
특히 회사는 이번 Type C 미팅에서 3b상 임상시험계획 협의를 Type B 절차로 진행할 수 있는지 질의했다. FDA는 내부 검토를 거쳐 적절한 협의 방식을 안내하기로 했다. 회사는 Type B 미팅의 신속한 절차를 활용해 후속 개발 일정을 구체화하는 방안을 검토하고 있다.
뉴로나타-알주는 환자 본인의 골수에서 추출한 중간엽줄기세포로 제조하는 치료제로, 2014년 국내 조건부 허가를 받아 10년 넘게 처방되고 있다. 2024년 종료한 임상 3상에서는 전체 환자군 기준 통계적 유의성을 확보하지 못했지만, 질환이 비교적 천천히 진행되는 환자군에서는 유효성 지표 개선이 나타났다.
올해 5월에는 3상 데이터를 반영한 품목허가 변경을 식품의약품안전처로부터 승인받았다. 국내 시판 후 조사 환자 388명을 포함한 안전성 데이터에 대해서도 FDA는 별다른 우려를 제기하지 않았다.
이번 Type C 미팅을 통해 코아스템켐온은 기존 임상 결과의 해석과 후속 임상 설계, CMC 보완 사항에 대한 FDA의 의견을 확인했다. 이를 토대로 3b상 추진과 가속승인 가능성 검토를 병행하며 미국 개발 전략을 구체화할 계획이다.
양길안 코아스템켐온 대표는 "3상 결과를 면밀히 분석해 다음 임상의 방향을 찾았고, 이번 미팅에서 이를 FDA와 확인했다"며 "3b상과 가속승인을 함께 추진해 루게릭병 환자들에게 새로운 치료 선택지를 제공하는 데 속도를 내겠다"고 말했다.


| 인기기사 | 더보기 + |
-
1 리가켐바이오 "CLDN18.2 ADC 'LCB02A' 중·저발현까지 공략…위암서 전임상 효능" -
2 하재영 저자의 40년 실전 노하우,신간 '글로벌 신약 창출을 위한 전략적 의사결정' -
3 퀀타매트릭스, 혈액 알츠하이머 검사 '알츠플러스' 공급 확대…건강검진 시장 진출 -
4 유유제약, 복합제형 플랫폼 기술 'YUNICAP' 개발-상표 등록 완료 -
5 약사회 "비대면진료 재진도 60일 제한해야…안전장치 후퇴 안돼" -
6 에피바이오텍,섬유화 면역 미세환경-RNA 치료제로 탈모 연구 확장 -
7 인벤테라,MRCP 특화 조영제 ‘INV-003’ 미국 FDA 임상1상 IND 승인 -
8 아미코젠, 차세대 7-ACA 합성 효소 유럽특허 등록 결정...글로벌 공략 가속 -
9 메드팩토, '백토서닙' 골육종 환자 미국 FDA 임상1/2상 변경 승인 -
10 충북센터 '의료기기 글로벌 프로그램', 해외 진출 특화 지원체계 고도화
| 인터뷰 | 더보기 + |
| PEOPLE | 더보기 + |
| 컬쳐/클래시그널 | 더보기 + |
|
서울시 서초구 서초대로 115 정다운빌딩 4층 TEL : 02-3270-0114 FAX : 02-3270-0189 E-mail : webmaster@yakup.com |
발행일 : 1954. 03. 29 등록일 : 2016. 05. 02 대표이사 : 함태원 발행 · 편집인 : 함태원 등록번호 : 서울,아04071 |
사업자등록번호 : 106-81-10940 통신사업자신고번호 : 제2022-서울서초-2586호 청소년보호책임자 : 이종운
Copyright © Yakup.com All rights reserved.
|
- 권혁진 기자 hjkwon@yakup.com
- 입력 2026.10.20 06:00 수정 2026.10.20 06:01
코아스템켐온이 미국 식품의약국(FDA)과 루게릭병 줄기세포치료제 '뉴로나타-알주'의 후속 임상 개발 방향을 논의했다. 기존 임상에서 확인된 효과 신호를 바탕으로 임상 3b상 설계를 구체화하고, 미국 시장 진출을 위한 후속 협의를 이어갈 계획이다.
코아스템켐온(대표 양길안)은 지난 17일 새벽(한국시간) FDA와 루게릭병(근위축성측삭경화증·ALS) 줄기세포치료제 '뉴로나타-알주'(성분명 렌주메스트로셀)의 후속 개발 전략에 관한 Type C 미팅을 진행했다고 밝혔다.
이번 미팅은 기존 임상 결과에 대한 해석을 공유하고, 후속 확증 임상인 3b상의 설계 방향에 대한 FDA 의견을 확인하기 위해 마련됐다. 회사는 지난 8월 미팅을 신청했으며, FDA는 이달 초 회사 질의에 대한 예비 답변을 전달했다.
회사는 이번 미팅에서 임상 2상과 3상의 유효성·안전성·바이오마커 데이터, 3상 환자의 3년 장기 추적 결과, 시판 후 장기 추적 결과 등을 종합해 설명했다. FDA는 2상과 3상은 물론 시판 후 장기 추적조사에서 확인된 효과 신호까지 새로운 임상에서 추적하는 것이 합리적이라는 입장을 밝혔다. 3상이 1차 평가지표를 충족하지 못했음에도 기존 임상 결과를 후속 개발의 근거로 활용할 수 있다는 점에서 의미가 있다.
논의 과정에서 FDA는 2상 당시 환자들의 기저 호흡 기능 분포를 직접 확인하는 등 임상 결과 해석에 관심을 보였다. 회사는 3상에서 무작위배정에도 불구하고 치료군의 기저 호흡 기능(노력성 폐활량 중앙값 65~74.5%)이 대조군(81%)보다 낮았던 점을 결과에 영향을 준 요인으로 제시했다. 반면 2상에서는 두 군의 호흡 기능이 74% 수준으로 비슷했고, 투여 6개월 시점에 기능 점수에서 통계적으로 유의한 차이가 확인됐다.
바이오마커 데이터도 주요 논의 대상이었다. 3상 치료군에서는 투여 후 염증 유발 물질인 MCP-1이 감소하고 면역조절 관련 인자인 TGF-β1 등이 증가했다. 대조군 역시 이후 치료제를 투여받자 같은 방향의 변화가 나타났다. 회사는 이를 뉴로나타-알주의 면역조절 작용기전을 뒷받침하는 근거로 제시했다.
혈중 신경미세섬유경쇄(Neurofilament light chain, NfL)는 신경 손상과 질병 진행 정도를 파악하는 데 활용되는 바이오마커다. 회사는 NfL 수치가 일정 수준(75pg/mL)을 넘는 환자에서 질환이 빠르게 진행되는 경향을 확인했다며, 이를 환자 선별 기준으로 활용하는 방안을 제안했다.
FDA는 바이오마커 기반 환자 선별 전략이 합리적이라는 의견을 제시하면서도, 활용 기준은 문헌뿐 아니라 회사의 자체 2상 데이터에 근거해 마련할 것을 주문했다. 혈액 검사를 선택한 근거도 보완하도록 요청했으며, 해당 선별 기준이 향후 허가 적응증에 반영될 가능성도 언급했다. 이에 따라 2018년 국제학술지 '애널스 오브 뉴롤로지(Annals of Neurology)'에 게재된 2상 결과가 후속 임상 설계의 주요 근거로 활용될 전망이다.
회사가 제안한 3b상은 무작위배정·이중맹검·위약대조 방식을 기본으로 한다. 투여 후 24주 동안 치료제와 위약을 비교한 뒤, 48주까지는 두 군 모두에 치료제를 투여하는 구조다.
1차 평가변수로는 말하기·삼키기·걷기·호흡 등 일상 기능을 점수화한 ALS 기능평가척도 개정판(ALSFRS-R)의 24주 변화량이 논의됐다. 앞선 3상에서는 기능 점수와 생존을 결합한 복합지표(CAFS)를 사용했지만, 3b상에서는 기능 점수를 1차 평가변수로 삼고 사망률을 핵심 2차 평가변수로 별도 평가하는 방안을 검토하고 있다. 사망률을 2차 평가변수로 포함하는 것은 FDA가 먼저 권고한 사항이다. 산발성 ALS 환자를 중심으로 임상을 설계하는 방안에도 FDA는 불합리하지 않다는 의견을 제시했다.
FDA는 회사가 제안한 임상 설계 요소를 검토하고 세부 측정 방식에 대해서도 구체적인 의견을 전달했다. 일부 항목에는 추가 근거와 설명을 요청했지만, 향후 임상 개발 과정에서도 협력하며 후속 논의를 이어가겠다는 뜻을 밝혔다. 회사는 이번 논의를 바탕으로 3b상 임상시험계획서를 구체화해 제출할 예정이다.
코아스템켐온 관계자는 "FDA가 3상뿐 아니라 2상 데이터까지 후속 임상 설계의 근거로 삼도록 한 것은 그동안 쌓아 온 임상 결과의 가치를 확인한 것"이라며 "방향은 정해진 만큼 이제는 FDA가 요청한 자료를 얼마나 충실하게 준비하느냐가 관건"이라고 말했다.
회사는 이번 미팅에서 질의했으나 추가 보완이 요청된 제조·품질관리(CMC) 관련 사항과 3b상 임상시험계획에 대한 협의도 이어갈 방침이다. 요청받은 자료를 보완해 추가 Type C 미팅을 신청하고, CMC 및 3b상 임상시험계획 보완을 위한 Type C·Type B 미팅 활용 전략도 FDA와 논의할 계획이다.
특히 회사는 이번 Type C 미팅에서 3b상 임상시험계획 협의를 Type B 절차로 진행할 수 있는지 질의했다. FDA는 내부 검토를 거쳐 적절한 협의 방식을 안내하기로 했다. 회사는 Type B 미팅의 신속한 절차를 활용해 후속 개발 일정을 구체화하는 방안을 검토하고 있다.
뉴로나타-알주는 환자 본인의 골수에서 추출한 중간엽줄기세포로 제조하는 치료제로, 2014년 국내 조건부 허가를 받아 10년 넘게 처방되고 있다. 2024년 종료한 임상 3상에서는 전체 환자군 기준 통계적 유의성을 확보하지 못했지만, 질환이 비교적 천천히 진행되는 환자군에서는 유효성 지표 개선이 나타났다.
올해 5월에는 3상 데이터를 반영한 품목허가 변경을 식품의약품안전처로부터 승인받았다. 국내 시판 후 조사 환자 388명을 포함한 안전성 데이터에 대해서도 FDA는 별다른 우려를 제기하지 않았다.
이번 Type C 미팅을 통해 코아스템켐온은 기존 임상 결과의 해석과 후속 임상 설계, CMC 보완 사항에 대한 FDA의 의견을 확인했다. 이를 토대로 3b상 추진과 가속승인 가능성 검토를 병행하며 미국 개발 전략을 구체화할 계획이다.
양길안 코아스템켐온 대표는 "3상 결과를 면밀히 분석해 다음 임상의 방향을 찾았고, 이번 미팅에서 이를 FDA와 확인했다"며 "3b상과 가속승인을 함께 추진해 루게릭병 환자들에게 새로운 치료 선택지를 제공하는 데 속도를 내겠다"고 말했다.
무단 전재·복사·배포 등을 금지합니다.