

 HOME
미국·호주 병행 임상으로 환자 대표성 보완, iPSC·MABEL 평가 쟁점
R&D 세액공제부터 IMP 유효기간·안전성 관리까지 실무 전략 제시
 기자가 쓴 기사 더보기


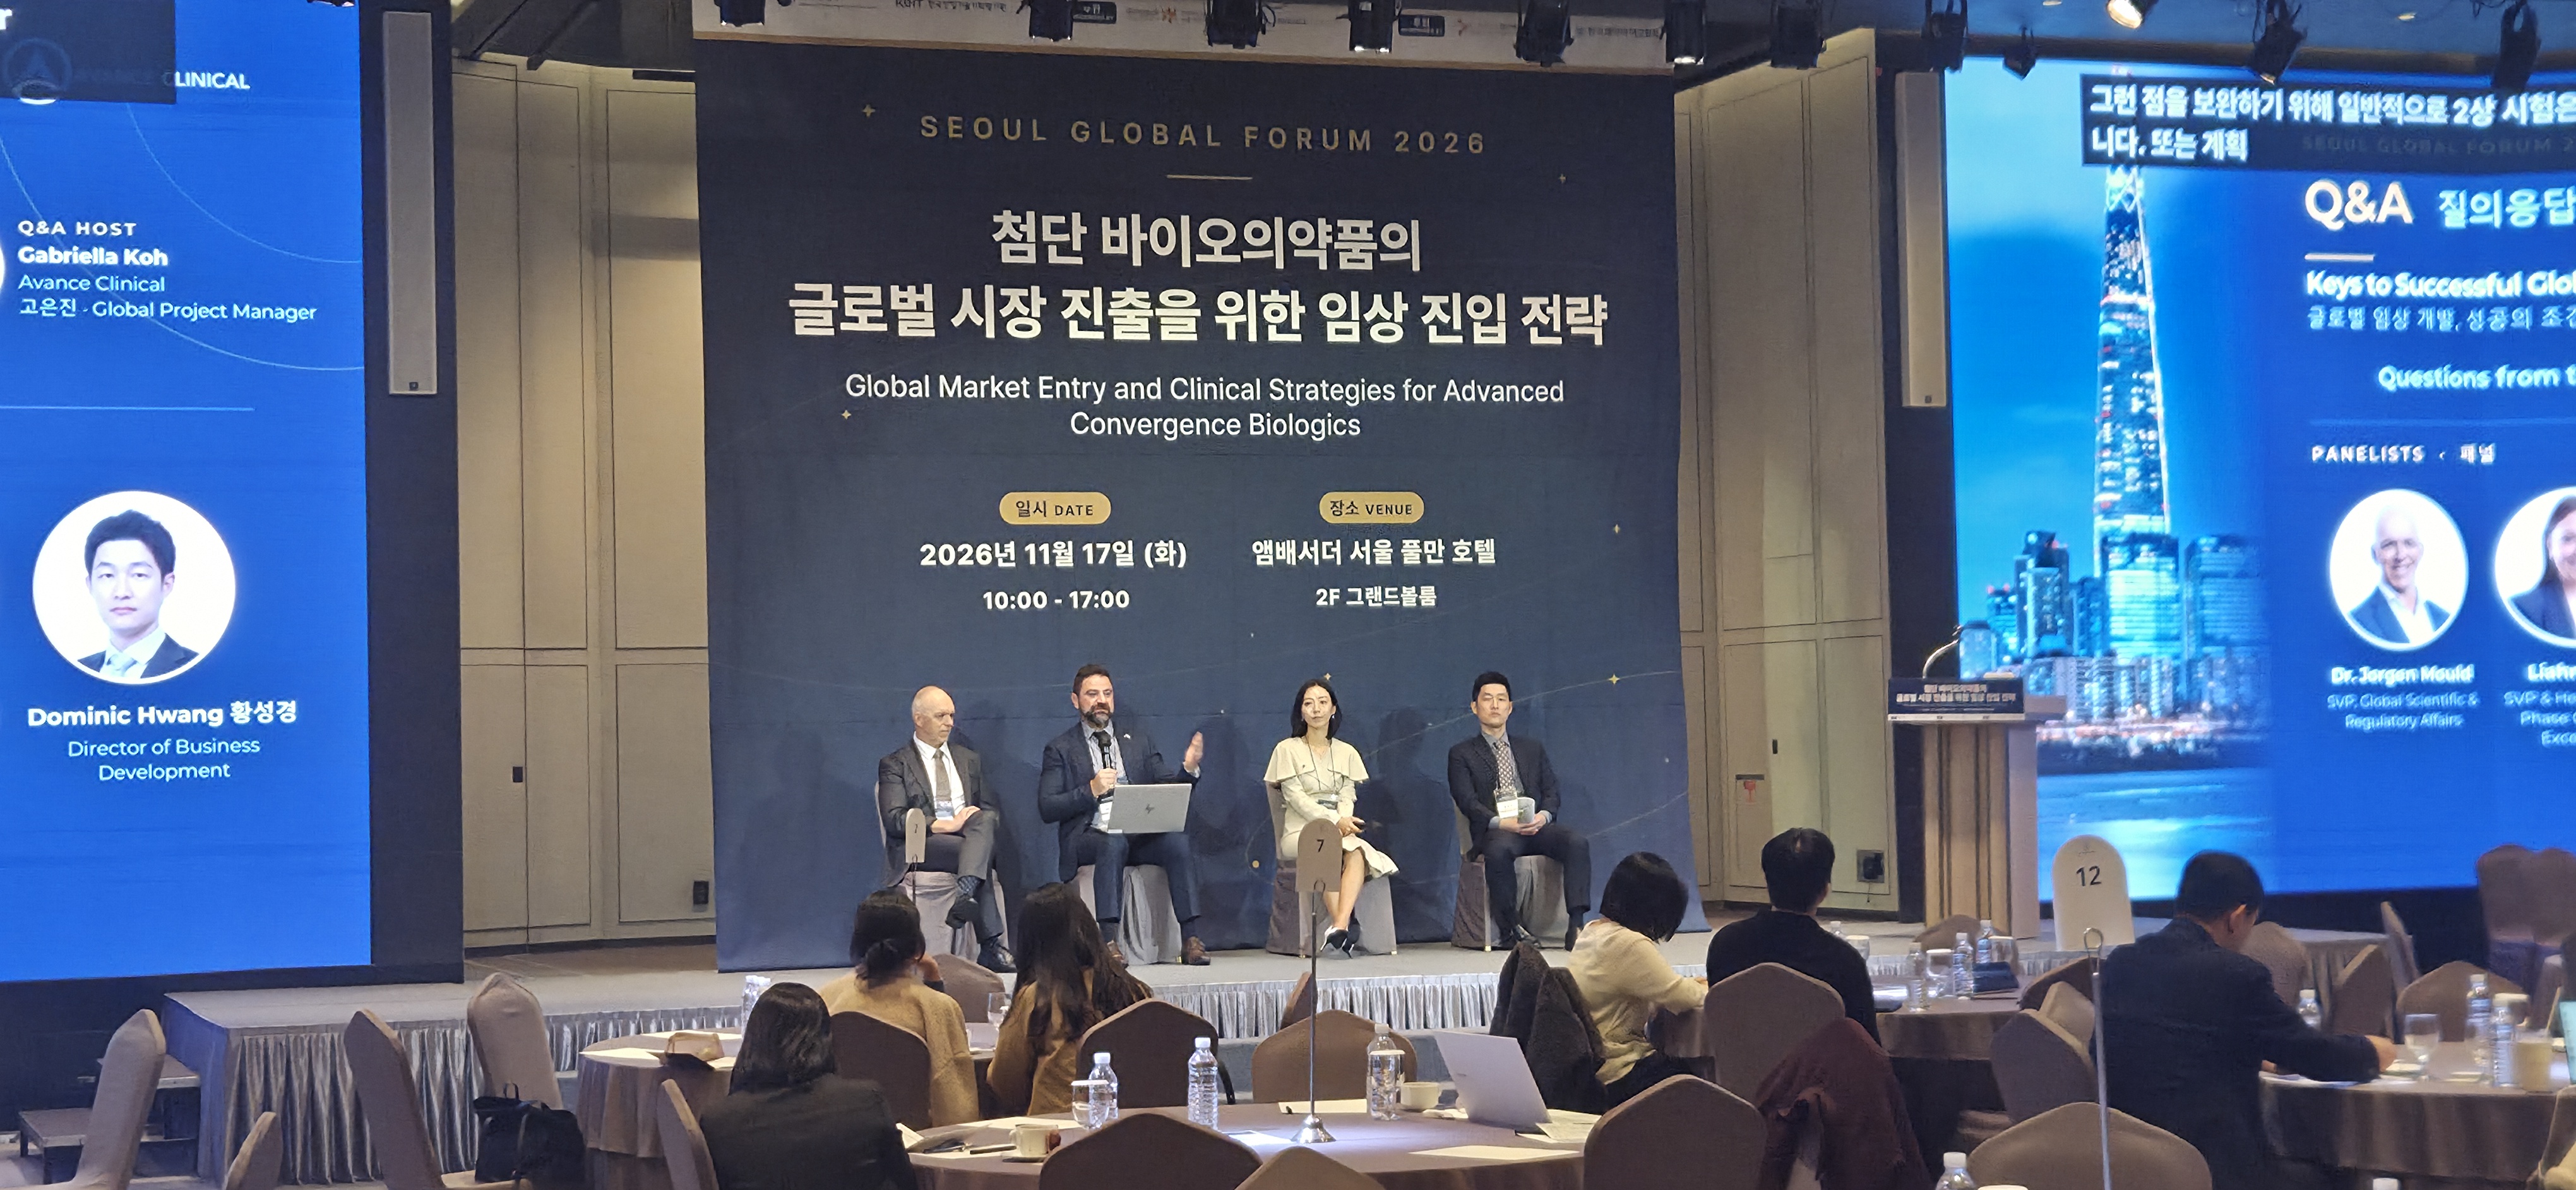
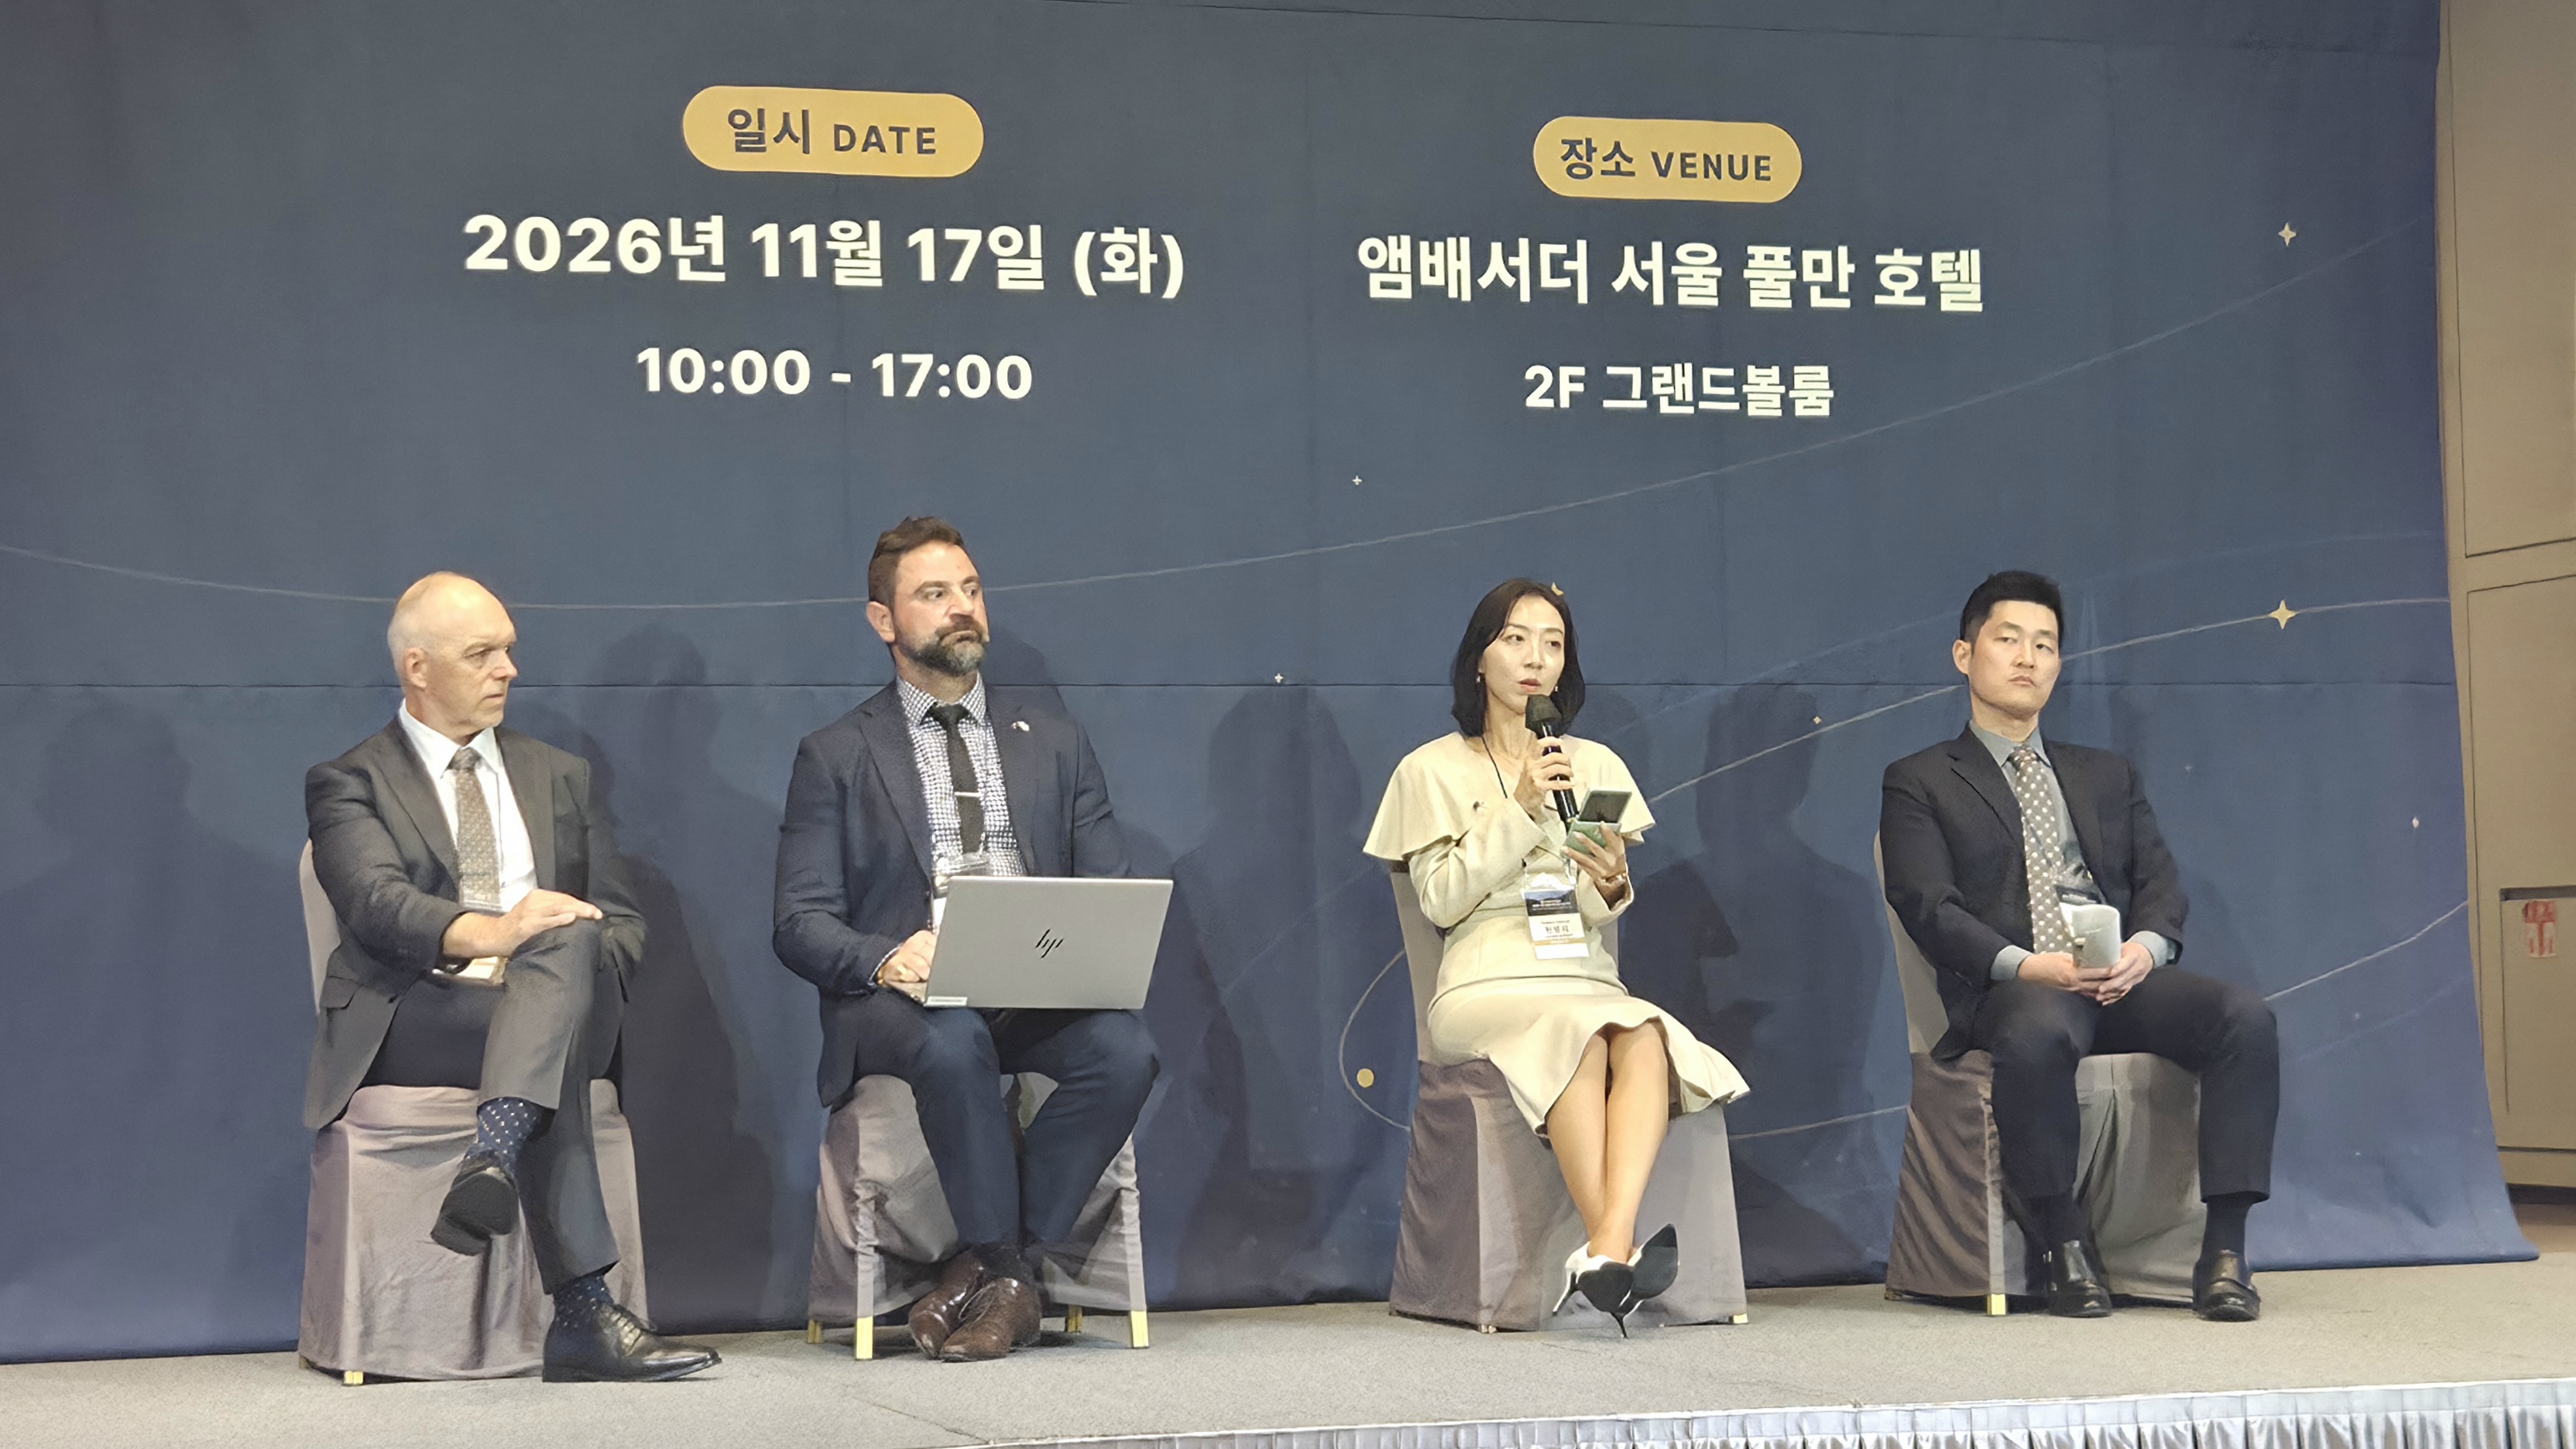
호주에서 임상 1상을 마친 뒤 미국 식품의약국(FDA)에 임상시험계획(IND)을 제출하는 국내 제약바이오 기업이 늘고 있다. 호주 임상 데이터를 미국 후속 임상에 활용하려면 비임상 근거와 제품별 규제 요건, 환자집단의 대표성, 임상시험관리기준(GCP) 준수, 임상시험기관 배분과 운영체계 등을 함께 따져야 한다.
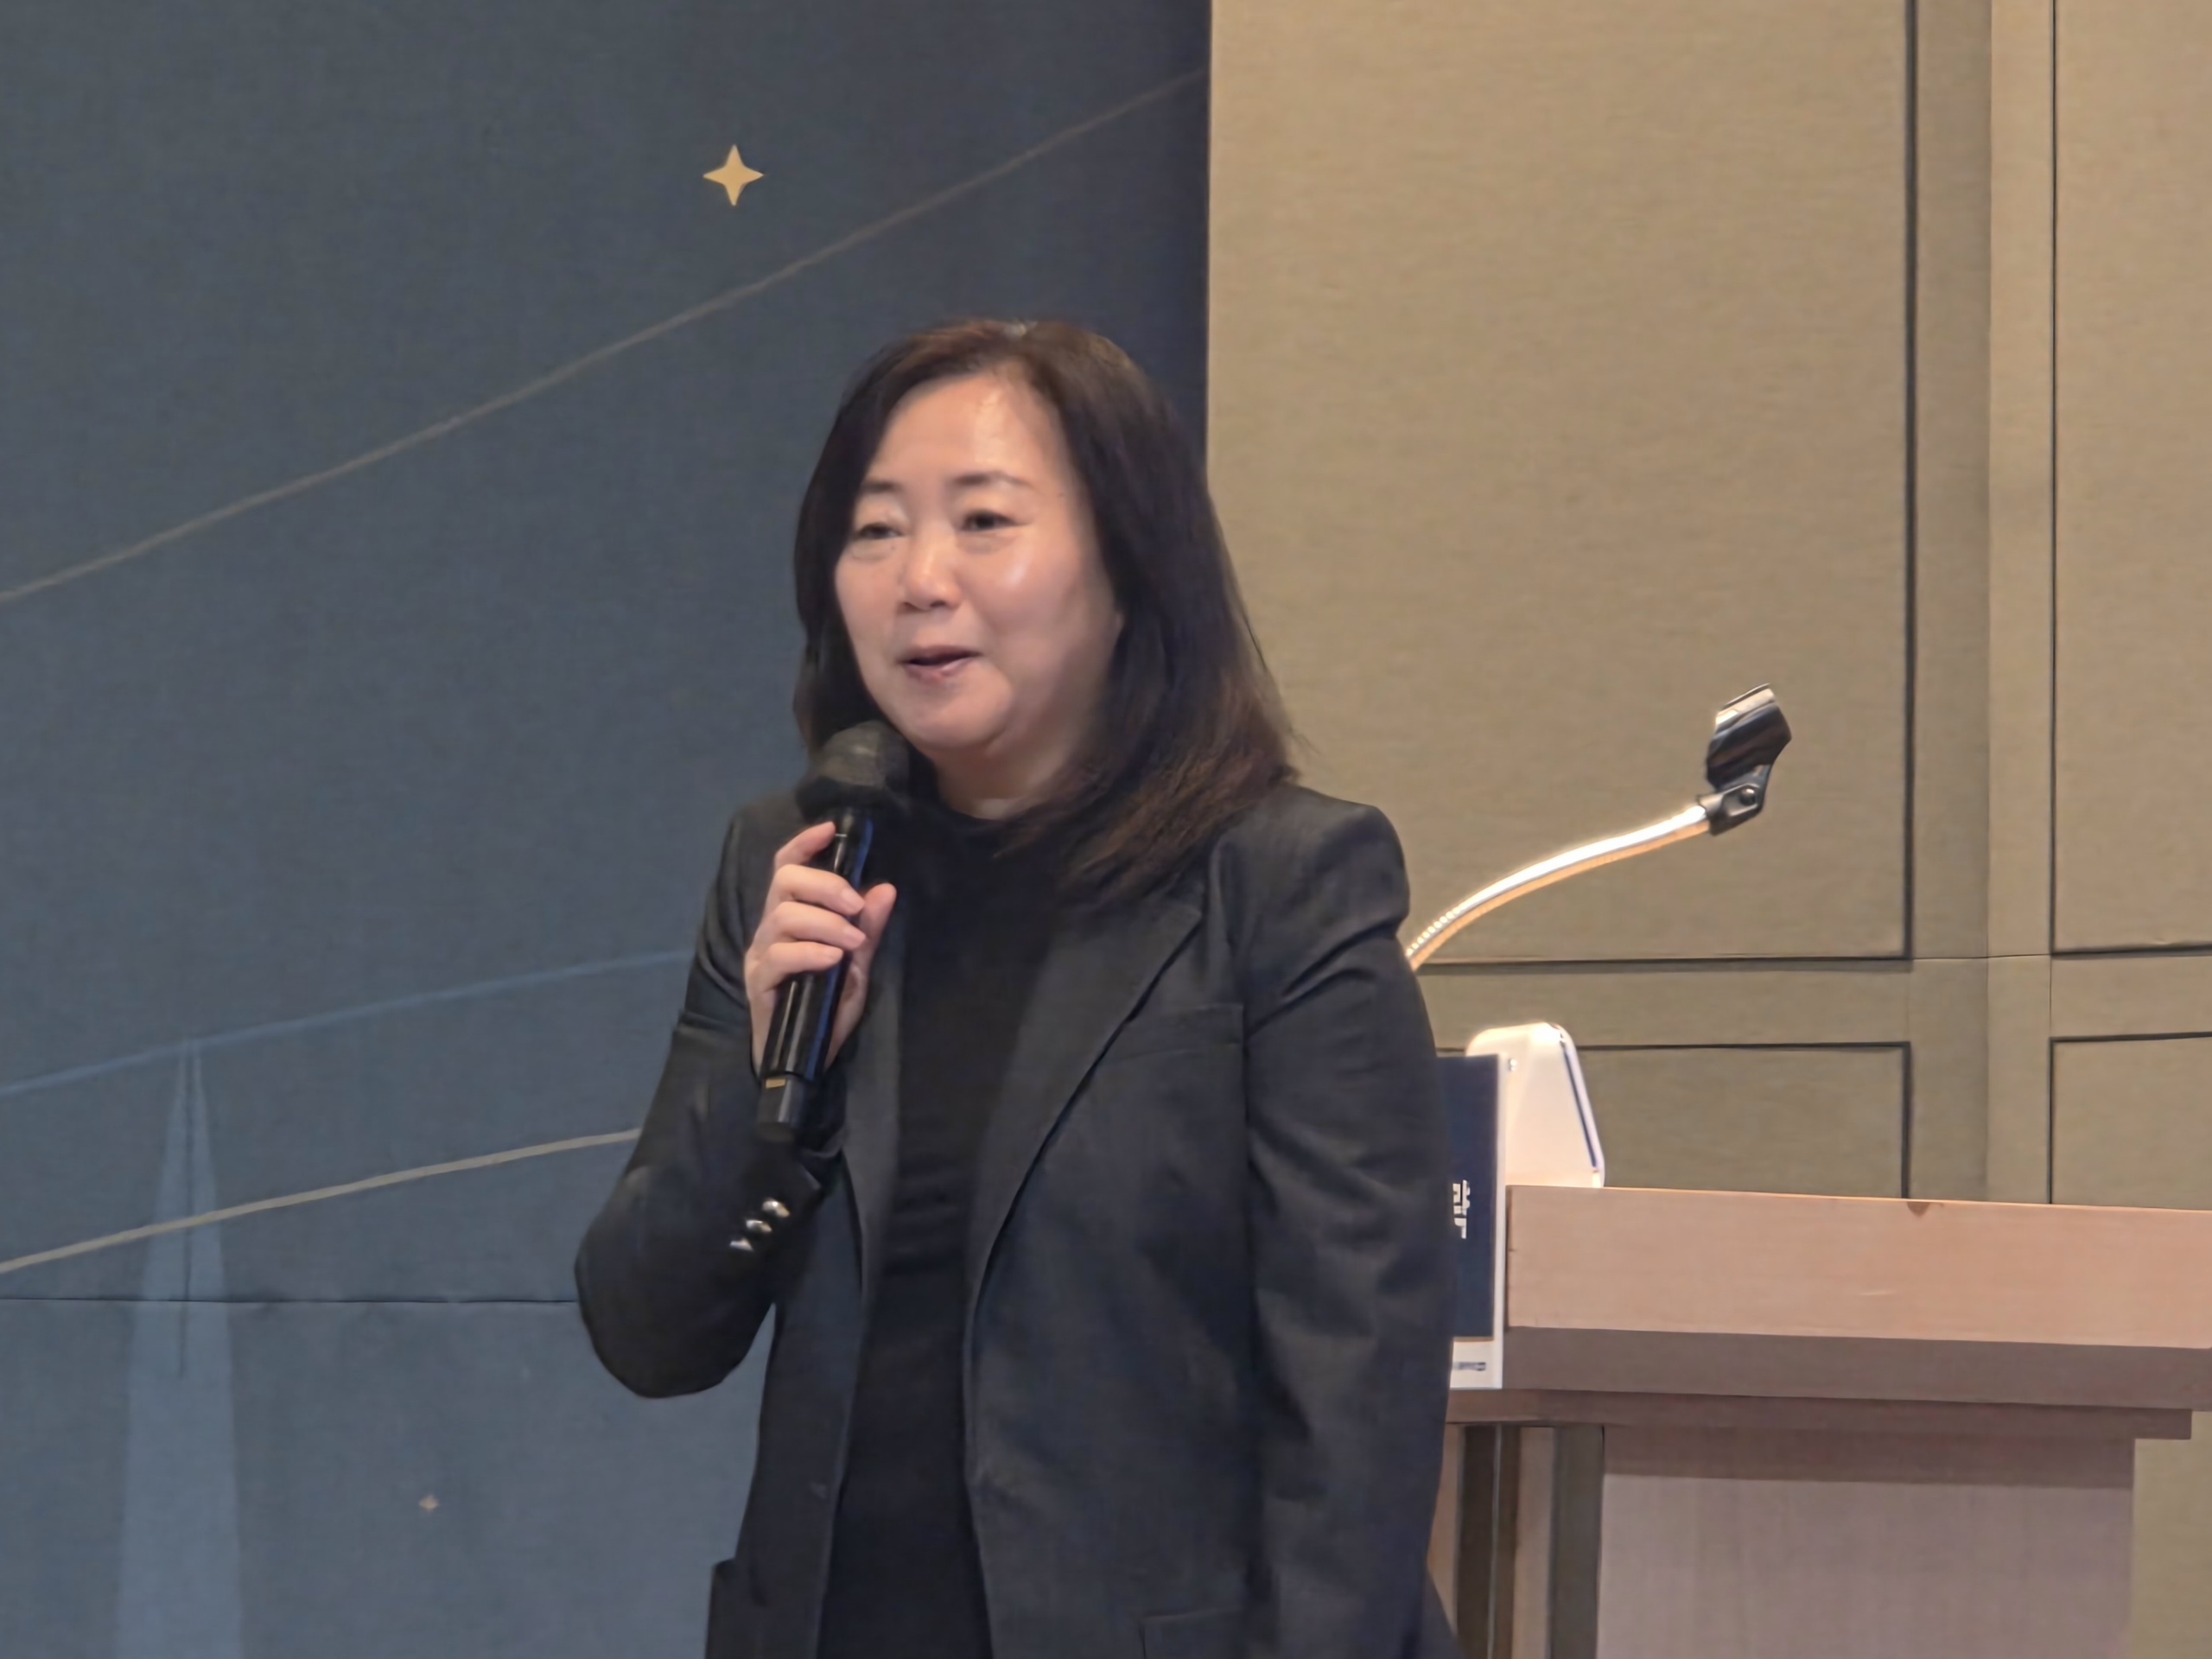
이 같은 논의는 17일 서울 앰배서더 서울 풀만에서 열린 '서울 글로벌 포럼(Seoul Global Forum) 2026'의 패널토론 및 질의응답에서 나왔다. 포럼은 '첨단 바이오의약품의 글로벌 시장 진출을 위한 임상 진입 전략'을 주제로 진행됐다.
이번 행사는 산업통상부와 한국산업기술기획평가원(KEIT)이 주최했다. 동국대학교 제약바이오산업학과와 식품·의료제품규제정책학과, 글로벌 임상시험수탁기관(CRO) 아반스 클리니컬(Avance Clinical)은 공동 주관했다.
'글로벌 임상 개발, 성공의 조건'을 주제로 진행된 패널토론에는 요르겐 몰드(Jorgen Mould) 아반스 클리니컬 글로벌 과학·규제 총괄 수석부사장, 조 타오크(Joe Taouk) 글로벌 프로젝트 수행 및 아시아 사업 확대 총괄 부사장, 한영지(Jessica Han) 아시아 운영본부장 겸 한국 지사장, 황성경(Dominic Hwang) 사업개발 상무가 참석했다.
미국 2상 진입, 비임상·환자 대표성이 관건
미국 FDA에서 25년간 근무 중인 신양미 박사는 “과거보다 호주에서 임상 1상, 특히 1a상을 진행한 뒤 FDA에 IND를 제출하는 한국 기업들이 많아졌다”며 “FDA에서는 이러한 임상 데이터를 검토하지만, 비임상 데이터도 매우 중요하게 평가한다”고 말했다.
이어 “임상 데이터는 2상으로 넘어갈 때 많은 도움이 된다”며 한국 기업들이 초기 임상 단계부터 후속 개발에 필요한 근거를 충실히 준비할 필요가 있다고 강조했다.
미국 임상 진입을 위한 환자 모집 전략도 주요 쟁점으로 다뤄졌다.
조 타오크 부사장은 미국 FDA 허가를 목표로 하는 합성의약품의 임상 2상에서 호주와 미국의 임상시험기관을 병행 운영하는 전략을 제시했다.
그는 “호주는 아시아계와 유럽계 인구가 다양하게 분포해 임상 2상 수행에 유리한 환경을 갖추고 있다”며 “다만 FDA는 전체 임상 데이터가 미국 인구집단에도 적용될 수 있는지를 중요하게 검토한다”고 설명했다.
이어 “호주는 흑인과 히스패닉 인구의 비중이 상대적으로 낮기 때문에, 이를 보완하기 위해 미국에서도 임상시험기관을 운영하는 전략을 권고한다”고 말했다.
조 부사장은 적응증과 환자 모집률, 예산, 개발 일정 등을 고려해 양국의 임상시험기관 배분을 결정해야 한다고 설명했다. FDA와의 사전 IND 상담(Pre-IND Meeting) 등을 통해 개발 전략을 조기에 논의하는 방안도 제안했다.
LNP·iPSC 규제와 MABEL 용량 설계
혁신 모달리티의 호주 임상 진입에서는 지질나노입자(LNP) 기반 치료제와 유도만능줄기세포(iPSC) 유래 세포치료제의 제품별 규제 적용 및 비임상 평가 문제가 논의됐다.
요르겐 몰드 부사장은 “RNA를 전달하는 일부 LNP 제품은 호주에서 세포·조직 기반 생물학적 제제가 아닌 처방의약품으로 분류될 수 있다”고 설명했다.
다만 LNP에 DNA가 포함되거나 유전체 변형 가능성이 있는 경우에는 호주 유전자기술규제기관(OGTR)의 규제 적용 여부를 제품 특성에 따라 추가로 검토해야 한다고 덧붙였다.
iPSC 유래 자연살해세포(NK세포) 치료제에서는 종양원성 평가 기간과 평가 기준이 주요 쟁점으로 제시됐다.
몰드 부사장은 “호주 연방의료제품청(TGA)이 종양원성 평가 기간을 일률적으로 정해 놓은 것은 아니며, 유럽의약품청(EMA)의 관련 가이드라인을 참고해 제품별 위험도에 따라 평가한다”고 말했다.
이어 “iPSC 유래 제품은 미분화 세포의 잔존 여부, 유전적 안정성, 증식 가능성을 확인해야 한다”며 “4등급(Class 4) 생물학적 제제에 해당하는 만큼 필요한 비임상 근거를 TGA와 조기에 논의하는 것이 적절하다”고 설명했다.
iPSC 유래 세포치료제는 호주에서 고위험군인 4등급 생물학적 제제로 분류돼 원칙적으로 임상시험 승인제도(CTA)가 적용된다. 다만 기존 임상에서 확보한 안전성 근거나 동등한 규제 요건을 갖춘 해외 규제기관의 임상시험 승인 이력이 있는 경우에는 예외적으로 임상시험 신고제도(CTN)를 활용할 수 있다.
이번 논의에서는 미분화 세포의 잔존 여부와 유전적 안정성, 종양원성 평가 기간을 어떻게 설정할지가 구체적인 규제 쟁점으로 다뤄졌다.
최초 인체투여(First-in-Human, FIH)의 시작 용량 설정도 논의됐다.
몰드 부사장은 FIH 시작 용량을 설정할 때 동물시험에서 확보한 독성·약리 자료와 인체에서 예상되는 약리학적 활성을 종합적으로 평가해야 한다고 설명했다.
최소예상생물학적효과수준(MABEL)의 적용과 안전계수 설정은 제품 특성과 투여 경로에 따라 달라질 수 있다고 덧붙였다.
MABEL은 단순히 동물에서 확인한 최소 유효 용량을 사람에게 환산하는 개념이 아니다. 약리학적 활성, 약동학·약력학(PK/PD), 표적 결합 및 농도·반응 관계 등을 종합해 사람에서 최소한의 생물학적 효과가 예상되는 수준을 추정하는 접근법이다.
몰드 부사장은 초기 임상에서 용량을 단계적으로 증량하면서 약리학적 활성 범위와 안전성을 평가해야 한다고 강조했다.
현지 법인·IMP 유효기간·안전성 관리
호주 임상 수행에 필요한 현지 운영체계와 비용 관리 방안도 논의됐다.
황성경 사업개발 상무는 호주 정부의 연구개발(R&D) 세액공제 제도와 관련해 한국 기업이 현지 법인을 설립하는 방안을 권고했다.
황 상무는 “법률상 반드시 호주 법인을 설립해야 한다고 명시된 것은 아니지만, 일반적인 해외 바이오텍이 다른 방법으로 자격 요건을 충족하기는 어려운 것이 현실”이라며 “실무적으로는 호주 현지 법인 설립을 권고한다”고 말했다.
호주 세법상 일정 요건을 충족하는 외국 법인도 R&D 세액공제 대상이 될 수 있으므로, 현지 법인 설립 자체가 모든 기업에 적용되는 법적 의무는 아니다. 황 상무는 세액공제 신청 자격과 환급 절차를 현지 세무 전문가와 사전에 검토할 필요가 있다고 덧붙였다.
임상시험용 의약품(IMP)의 유효기간 관리에서는 초기부터 임상 전체 기간을 포괄하는 유효기간을 확보할 필요는 없다는 설명이 나왔다.
한영지 지사장은 “호주 CTN 경로에서는 최초부터 전체 임상시험 기간과 추가 공급 기간에 해당하는 IMP 유효기간을 확보해야 하는 것은 아니다”며 “우선 1년의 유효기간을 설정하고 임상 진행 중 추가 자료에 따라 연장을 검토하는 접근이 가능하다”고 말했다.
CTN은 TGA의 사전 심사·승인 제도가 아닌 신고 절차다. IMP의 유효기간 연장 역시 해당 제품의 품질이 유지된다는 안정성시험 자료 등으로 뒷받침돼야 한다.
임상시험 중 긴급 안전성 문제가 발생했을 때 CRO의 역할도 논의됐다. 임상시험 의뢰자(스폰서)는 계약에 따라 의학적 모니터링과 관련 안전성 평가 업무를 CRO에 위임할 수 있으며, CRO는 자격을 갖춘 의학적 모니터(메디컬 모니터)를 통해 해당 업무를 수행할 수 있다.
한 지사장은 “의뢰자와 계약할 때 위임 업무의 범위를 문서로 명확히 하고, 긴급 안전성 문제 발생 시 의학적 평가와 위험도 검토, 신속한 정보 공유가 이뤄지도록 대응체계를 구축하고 있다”고 설명했다.
다만 CRO에 업무를 위임하더라도 임상시험 참여자 보호와 시험 수행에 대한 의뢰자의 최종 책임은 유지된다.
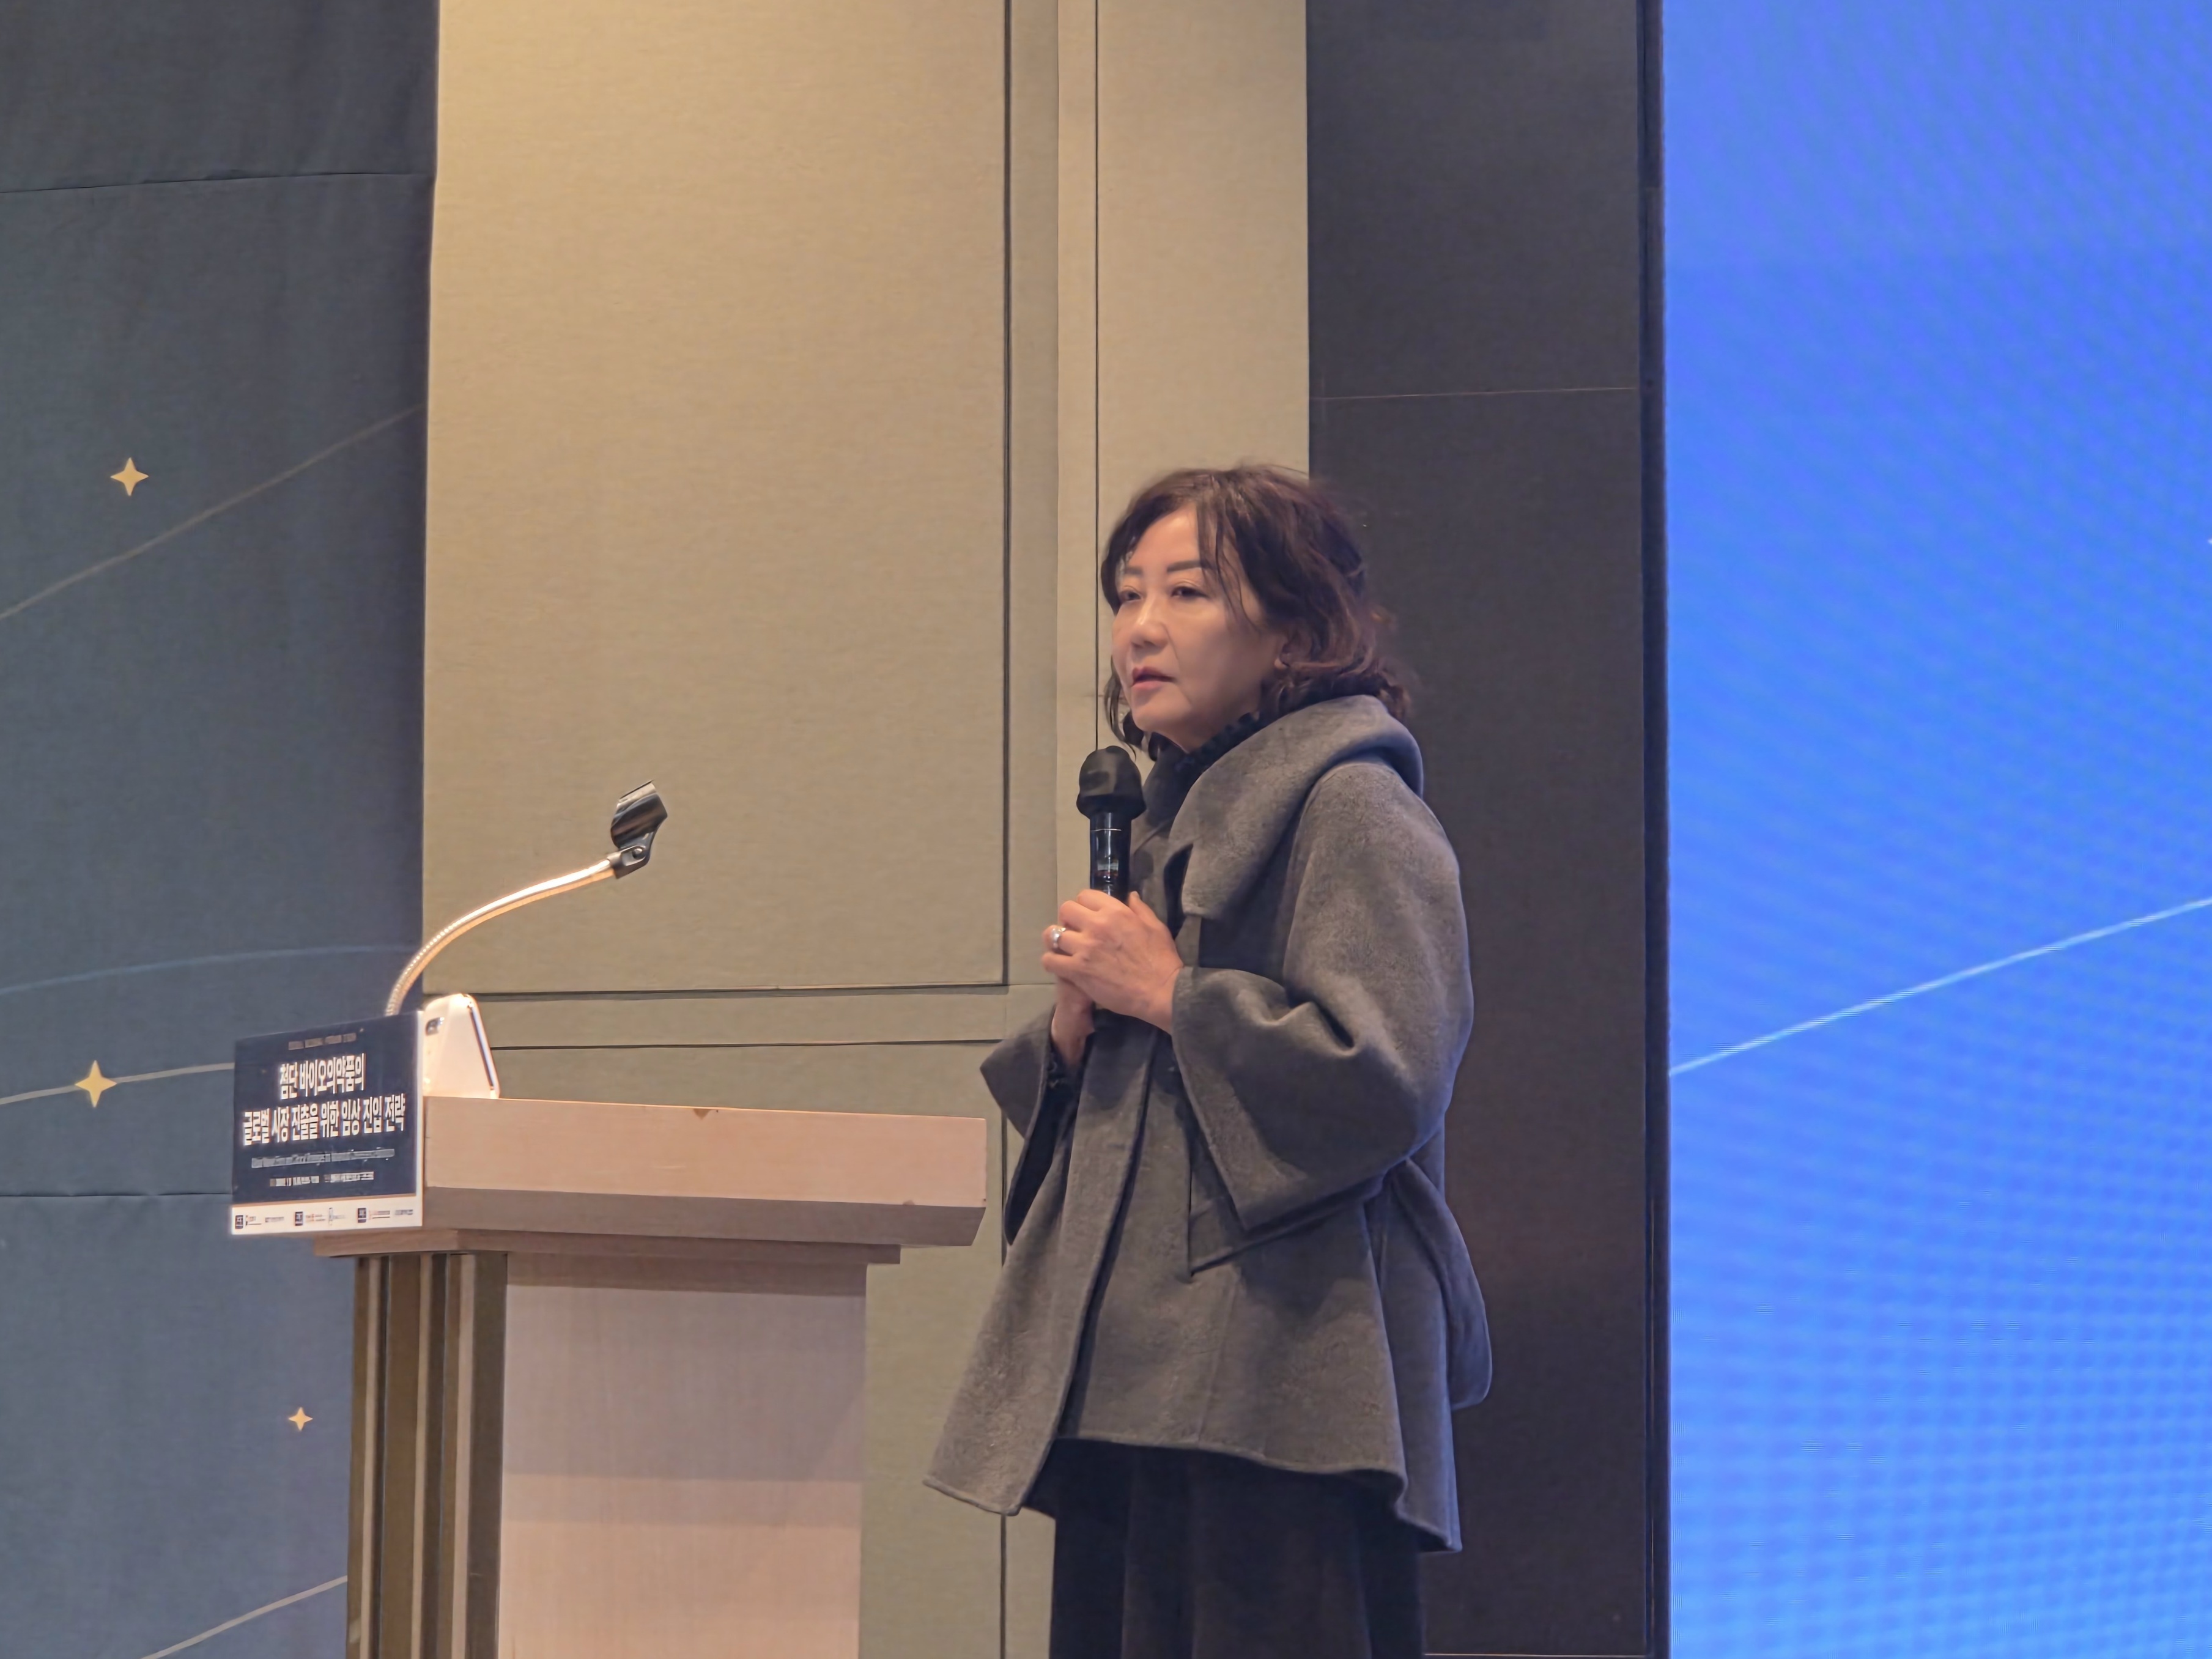
행사를 마무리한 권경희 동국대학교 약학대학 교수는 “글로벌 시장 진출과 기술이전을 준비하는 국내 기업들이 호주 임상에서 얻을 수 있는 이점을 공유하고자 이번 포럼을 마련했다”고 설명했다.
이어 “2027년 봄에는 FDA와 함께 화학·제조·품질관리(CMC) 분야 부트캠프를 개최하는 방안을 추진하고 있다”며 “학계와 산업계, 규제기관을 연결하는 역할을 계속해 나가겠다”고 밝혔다.


| 인기기사 | 더보기 + |
-
1 "권영희 회장 불신임" 공식 발의 추진…약사 2000명 서명 -
2 아리바이오 AR1001, "사전 합의된 임상 성공 기준 충족, 신약 허가 확신" -
3 메지온,3Q 누적 영업익 -36억원..11월 호주 IP 매도금액 53억원 -
4 강스템바이오텍, 유영제약서 '오스카' 라이선스 경상기술료 수령 -
5 강스템바이오텍, '오스카' 임상 성과 안고 미국행…골관절염 근본치료 도전 -
6 아리바이오, 경구용 치매약 임상 3상서 유효성 확인…FDA 허가 신청 채비 -
7 온코닉테라퓨틱스 'OCN-501', 세마글루타이드 병용 시 "근육 보존·지방 추가 감소" -
8 한미약품 차세대 항암신약 2종, 글로벌 임상 1상서 차별화 근거 확보 -
9 아반스 클리니컬 "호주 초기 임상 CTN 2~3개월·CTA 4~8개월…규제 분류가 관건" -
10 현대바이오 '페니트리움',신청 10일 만 전립선암 치료목적 사용승인
| 인터뷰 | 더보기 + |
| PEOPLE | 더보기 + |
| 컬쳐/클래시그널 | 더보기 + |
|
서울시 서초구 서초대로 115 정다운빌딩 4층 TEL : 02-3270-0114 FAX : 02-3270-0189 E-mail : webmaster@yakup.com |
발행일 : 1954. 03. 29 등록일 : 2016. 05. 02 대표이사 : 함태원 발행 · 편집인 : 함태원 등록번호 : 서울,아04071 |
사업자등록번호 : 106-81-10940 통신사업자신고번호 : 제2022-서울서초-2586호 청소년보호책임자 : 이종운
Copyright © Yakup.com All rights reserved.
|
- 허지수 기자 suhjs0721@yakup.com
- 입력 2026.11.18 06:00 수정 2026.11.18 06:01
호주에서 임상 1상을 마친 뒤 미국 식품의약국(FDA)에 임상시험계획(IND)을 제출하는 국내 제약바이오 기업이 늘고 있다. 호주 임상 데이터를 미국 후속 임상에 활용하려면 비임상 근거와 제품별 규제 요건, 환자집단의 대표성, 임상시험관리기준(GCP) 준수, 임상시험기관 배분과 운영체계 등을 함께 따져야 한다.
이 같은 논의는 17일 서울 앰배서더 서울 풀만에서 열린 '서울 글로벌 포럼(Seoul Global Forum) 2026'의 패널토론 및 질의응답에서 나왔다. 포럼은 '첨단 바이오의약품의 글로벌 시장 진출을 위한 임상 진입 전략'을 주제로 진행됐다.
이번 행사는 산업통상부와 한국산업기술기획평가원(KEIT)이 주최했다. 동국대학교 제약바이오산업학과와 식품·의료제품규제정책학과, 글로벌 임상시험수탁기관(CRO) 아반스 클리니컬(Avance Clinical)은 공동 주관했다.
'글로벌 임상 개발, 성공의 조건'을 주제로 진행된 패널토론에는 요르겐 몰드(Jorgen Mould) 아반스 클리니컬 글로벌 과학·규제 총괄 수석부사장, 조 타오크(Joe Taouk) 글로벌 프로젝트 수행 및 아시아 사업 확대 총괄 부사장, 한영지(Jessica Han) 아시아 운영본부장 겸 한국 지사장, 황성경(Dominic Hwang) 사업개발 상무가 참석했다.
미국 2상 진입, 비임상·환자 대표성이 관건
미국 FDA에서 25년간 근무 중인 신양미 박사는 “과거보다 호주에서 임상 1상, 특히 1a상을 진행한 뒤 FDA에 IND를 제출하는 한국 기업들이 많아졌다”며 “FDA에서는 이러한 임상 데이터를 검토하지만, 비임상 데이터도 매우 중요하게 평가한다”고 말했다.
이어 “임상 데이터는 2상으로 넘어갈 때 많은 도움이 된다”며 한국 기업들이 초기 임상 단계부터 후속 개발에 필요한 근거를 충실히 준비할 필요가 있다고 강조했다.
미국 임상 진입을 위한 환자 모집 전략도 주요 쟁점으로 다뤄졌다.
조 타오크 부사장은 미국 FDA 허가를 목표로 하는 합성의약품의 임상 2상에서 호주와 미국의 임상시험기관을 병행 운영하는 전략을 제시했다.
그는 “호주는 아시아계와 유럽계 인구가 다양하게 분포해 임상 2상 수행에 유리한 환경을 갖추고 있다”며 “다만 FDA는 전체 임상 데이터가 미국 인구집단에도 적용될 수 있는지를 중요하게 검토한다”고 설명했다.
이어 “호주는 흑인과 히스패닉 인구의 비중이 상대적으로 낮기 때문에, 이를 보완하기 위해 미국에서도 임상시험기관을 운영하는 전략을 권고한다”고 말했다.
조 부사장은 적응증과 환자 모집률, 예산, 개발 일정 등을 고려해 양국의 임상시험기관 배분을 결정해야 한다고 설명했다. FDA와의 사전 IND 상담(Pre-IND Meeting) 등을 통해 개발 전략을 조기에 논의하는 방안도 제안했다.
LNP·iPSC 규제와 MABEL 용량 설계
혁신 모달리티의 호주 임상 진입에서는 지질나노입자(LNP) 기반 치료제와 유도만능줄기세포(iPSC) 유래 세포치료제의 제품별 규제 적용 및 비임상 평가 문제가 논의됐다.
요르겐 몰드 부사장은 “RNA를 전달하는 일부 LNP 제품은 호주에서 세포·조직 기반 생물학적 제제가 아닌 처방의약품으로 분류될 수 있다”고 설명했다.
다만 LNP에 DNA가 포함되거나 유전체 변형 가능성이 있는 경우에는 호주 유전자기술규제기관(OGTR)의 규제 적용 여부를 제품 특성에 따라 추가로 검토해야 한다고 덧붙였다.
iPSC 유래 자연살해세포(NK세포) 치료제에서는 종양원성 평가 기간과 평가 기준이 주요 쟁점으로 제시됐다.
몰드 부사장은 “호주 연방의료제품청(TGA)이 종양원성 평가 기간을 일률적으로 정해 놓은 것은 아니며, 유럽의약품청(EMA)의 관련 가이드라인을 참고해 제품별 위험도에 따라 평가한다”고 말했다.
이어 “iPSC 유래 제품은 미분화 세포의 잔존 여부, 유전적 안정성, 증식 가능성을 확인해야 한다”며 “4등급(Class 4) 생물학적 제제에 해당하는 만큼 필요한 비임상 근거를 TGA와 조기에 논의하는 것이 적절하다”고 설명했다.
iPSC 유래 세포치료제는 호주에서 고위험군인 4등급 생물학적 제제로 분류돼 원칙적으로 임상시험 승인제도(CTA)가 적용된다. 다만 기존 임상에서 확보한 안전성 근거나 동등한 규제 요건을 갖춘 해외 규제기관의 임상시험 승인 이력이 있는 경우에는 예외적으로 임상시험 신고제도(CTN)를 활용할 수 있다.
이번 논의에서는 미분화 세포의 잔존 여부와 유전적 안정성, 종양원성 평가 기간을 어떻게 설정할지가 구체적인 규제 쟁점으로 다뤄졌다.
최초 인체투여(First-in-Human, FIH)의 시작 용량 설정도 논의됐다.
몰드 부사장은 FIH 시작 용량을 설정할 때 동물시험에서 확보한 독성·약리 자료와 인체에서 예상되는 약리학적 활성을 종합적으로 평가해야 한다고 설명했다.
최소예상생물학적효과수준(MABEL)의 적용과 안전계수 설정은 제품 특성과 투여 경로에 따라 달라질 수 있다고 덧붙였다.
MABEL은 단순히 동물에서 확인한 최소 유효 용량을 사람에게 환산하는 개념이 아니다. 약리학적 활성, 약동학·약력학(PK/PD), 표적 결합 및 농도·반응 관계 등을 종합해 사람에서 최소한의 생물학적 효과가 예상되는 수준을 추정하는 접근법이다.
몰드 부사장은 초기 임상에서 용량을 단계적으로 증량하면서 약리학적 활성 범위와 안전성을 평가해야 한다고 강조했다.
현지 법인·IMP 유효기간·안전성 관리
호주 임상 수행에 필요한 현지 운영체계와 비용 관리 방안도 논의됐다.
황성경 사업개발 상무는 호주 정부의 연구개발(R&D) 세액공제 제도와 관련해 한국 기업이 현지 법인을 설립하는 방안을 권고했다.
황 상무는 “법률상 반드시 호주 법인을 설립해야 한다고 명시된 것은 아니지만, 일반적인 해외 바이오텍이 다른 방법으로 자격 요건을 충족하기는 어려운 것이 현실”이라며 “실무적으로는 호주 현지 법인 설립을 권고한다”고 말했다.
호주 세법상 일정 요건을 충족하는 외국 법인도 R&D 세액공제 대상이 될 수 있으므로, 현지 법인 설립 자체가 모든 기업에 적용되는 법적 의무는 아니다. 황 상무는 세액공제 신청 자격과 환급 절차를 현지 세무 전문가와 사전에 검토할 필요가 있다고 덧붙였다.
임상시험용 의약품(IMP)의 유효기간 관리에서는 초기부터 임상 전체 기간을 포괄하는 유효기간을 확보할 필요는 없다는 설명이 나왔다.
한영지 지사장은 “호주 CTN 경로에서는 최초부터 전체 임상시험 기간과 추가 공급 기간에 해당하는 IMP 유효기간을 확보해야 하는 것은 아니다”며 “우선 1년의 유효기간을 설정하고 임상 진행 중 추가 자료에 따라 연장을 검토하는 접근이 가능하다”고 말했다.
CTN은 TGA의 사전 심사·승인 제도가 아닌 신고 절차다. IMP의 유효기간 연장 역시 해당 제품의 품질이 유지된다는 안정성시험 자료 등으로 뒷받침돼야 한다.
임상시험 중 긴급 안전성 문제가 발생했을 때 CRO의 역할도 논의됐다. 임상시험 의뢰자(스폰서)는 계약에 따라 의학적 모니터링과 관련 안전성 평가 업무를 CRO에 위임할 수 있으며, CRO는 자격을 갖춘 의학적 모니터(메디컬 모니터)를 통해 해당 업무를 수행할 수 있다.
한 지사장은 “의뢰자와 계약할 때 위임 업무의 범위를 문서로 명확히 하고, 긴급 안전성 문제 발생 시 의학적 평가와 위험도 검토, 신속한 정보 공유가 이뤄지도록 대응체계를 구축하고 있다”고 설명했다.
다만 CRO에 업무를 위임하더라도 임상시험 참여자 보호와 시험 수행에 대한 의뢰자의 최종 책임은 유지된다.
행사를 마무리한 권경희 동국대학교 약학대학 교수는 “글로벌 시장 진출과 기술이전을 준비하는 국내 기업들이 호주 임상에서 얻을 수 있는 이점을 공유하고자 이번 포럼을 마련했다”고 설명했다.
이어 “2027년 봄에는 FDA와 함께 화학·제조·품질관리(CMC) 분야 부트캠프를 개최하는 방안을 추진하고 있다”며 “학계와 산업계, 규제기관을 연결하는 역할을 계속해 나가겠다”고 밝혔다.
무단 전재·복사·배포 등을 금지합니다.