

 HOME
MIDD 활용 신약 125개 이상 사례 제시…PBPK·QSP 기반 글로벌 규제 대응 확대
화이자 개발기간 평균 10개월·500만 달러 절감 추정…아스트라제네카 기전 입증 성공률 85%
국내 임상 3상 환자 수 20~30% 감축 사례…ICH M15 기반 단계적 확대 전략 제안
 기자가 쓴 기사 더보기


신약개발의 성공 가능성을 높이기 위해 임상시험을 늘리는 대신, 정교한 모델링과 시뮬레이션으로 불필요한 시험을 줄이고 개발 초기부터 의사결정의 정확도를 높이는 전략이 확산되고 있다.
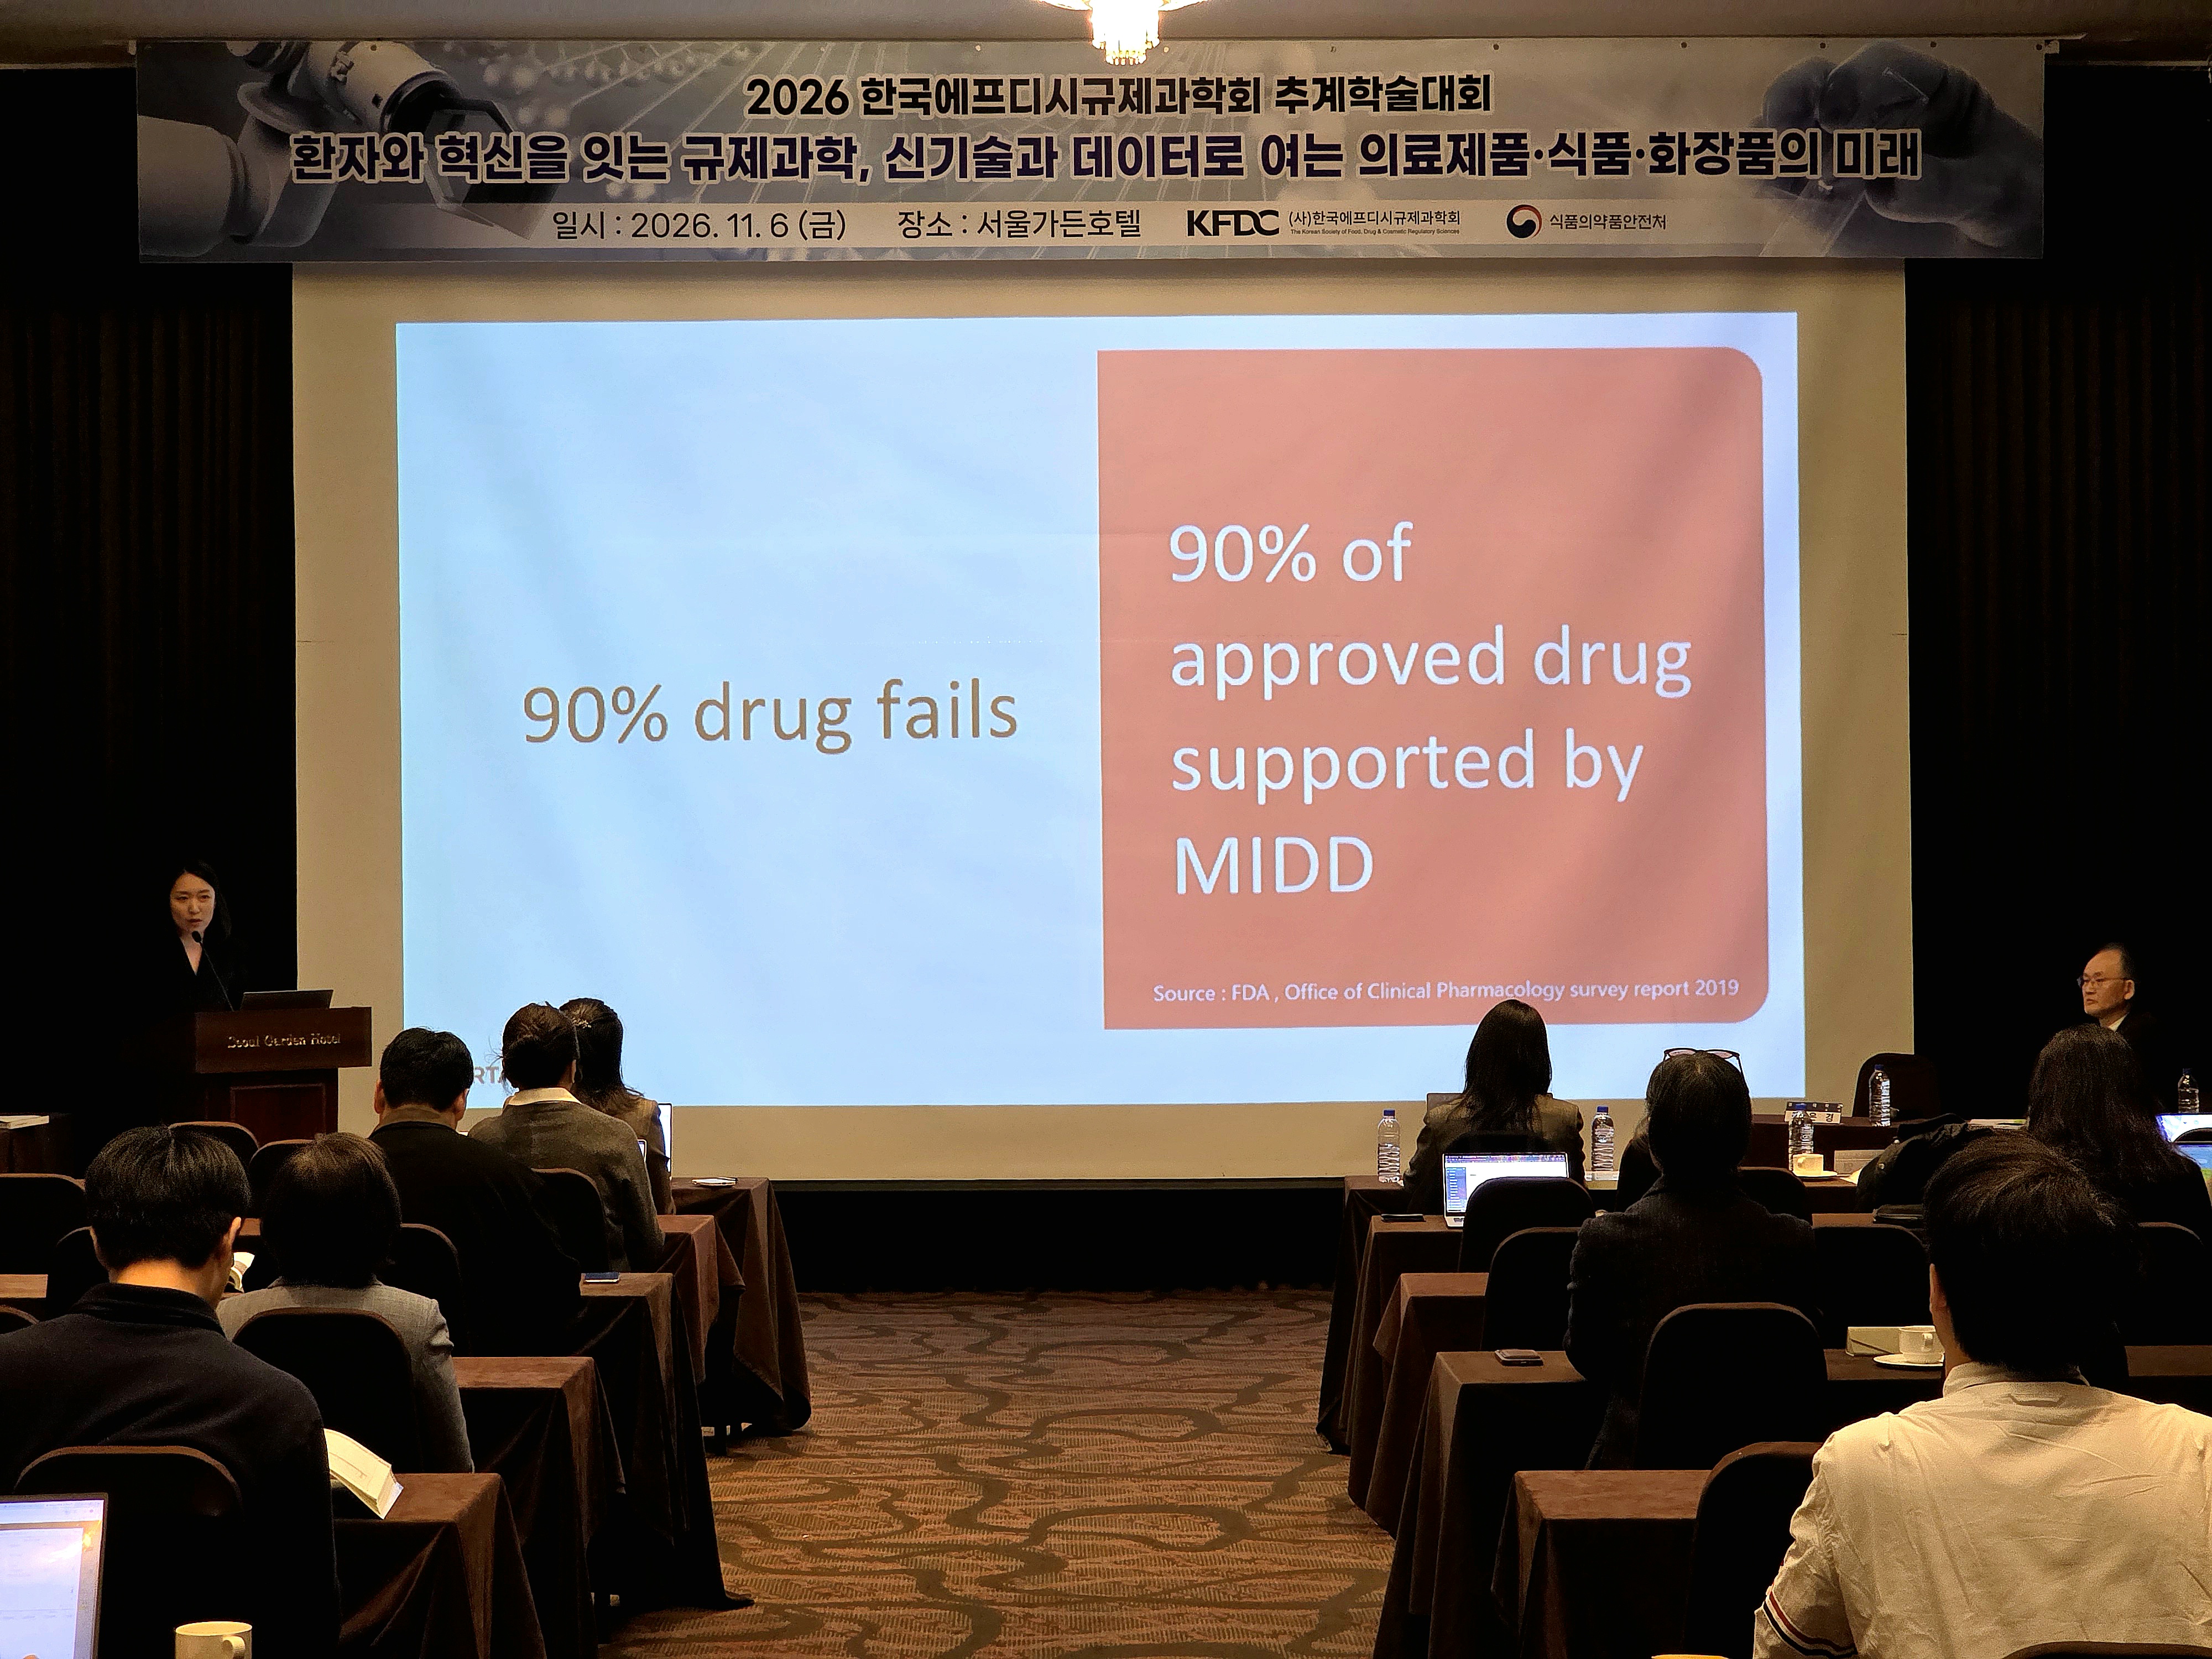
서타라(Certara)는 실제 신약 허가에서 임상시험을 대체한 기술 성과와 글로벌 제약사의 개발 효율 개선 사례를 통해 모델 기반 의약품 개발(MIDD)의 활용 범위와 국내 확대 전략을 제시했다.
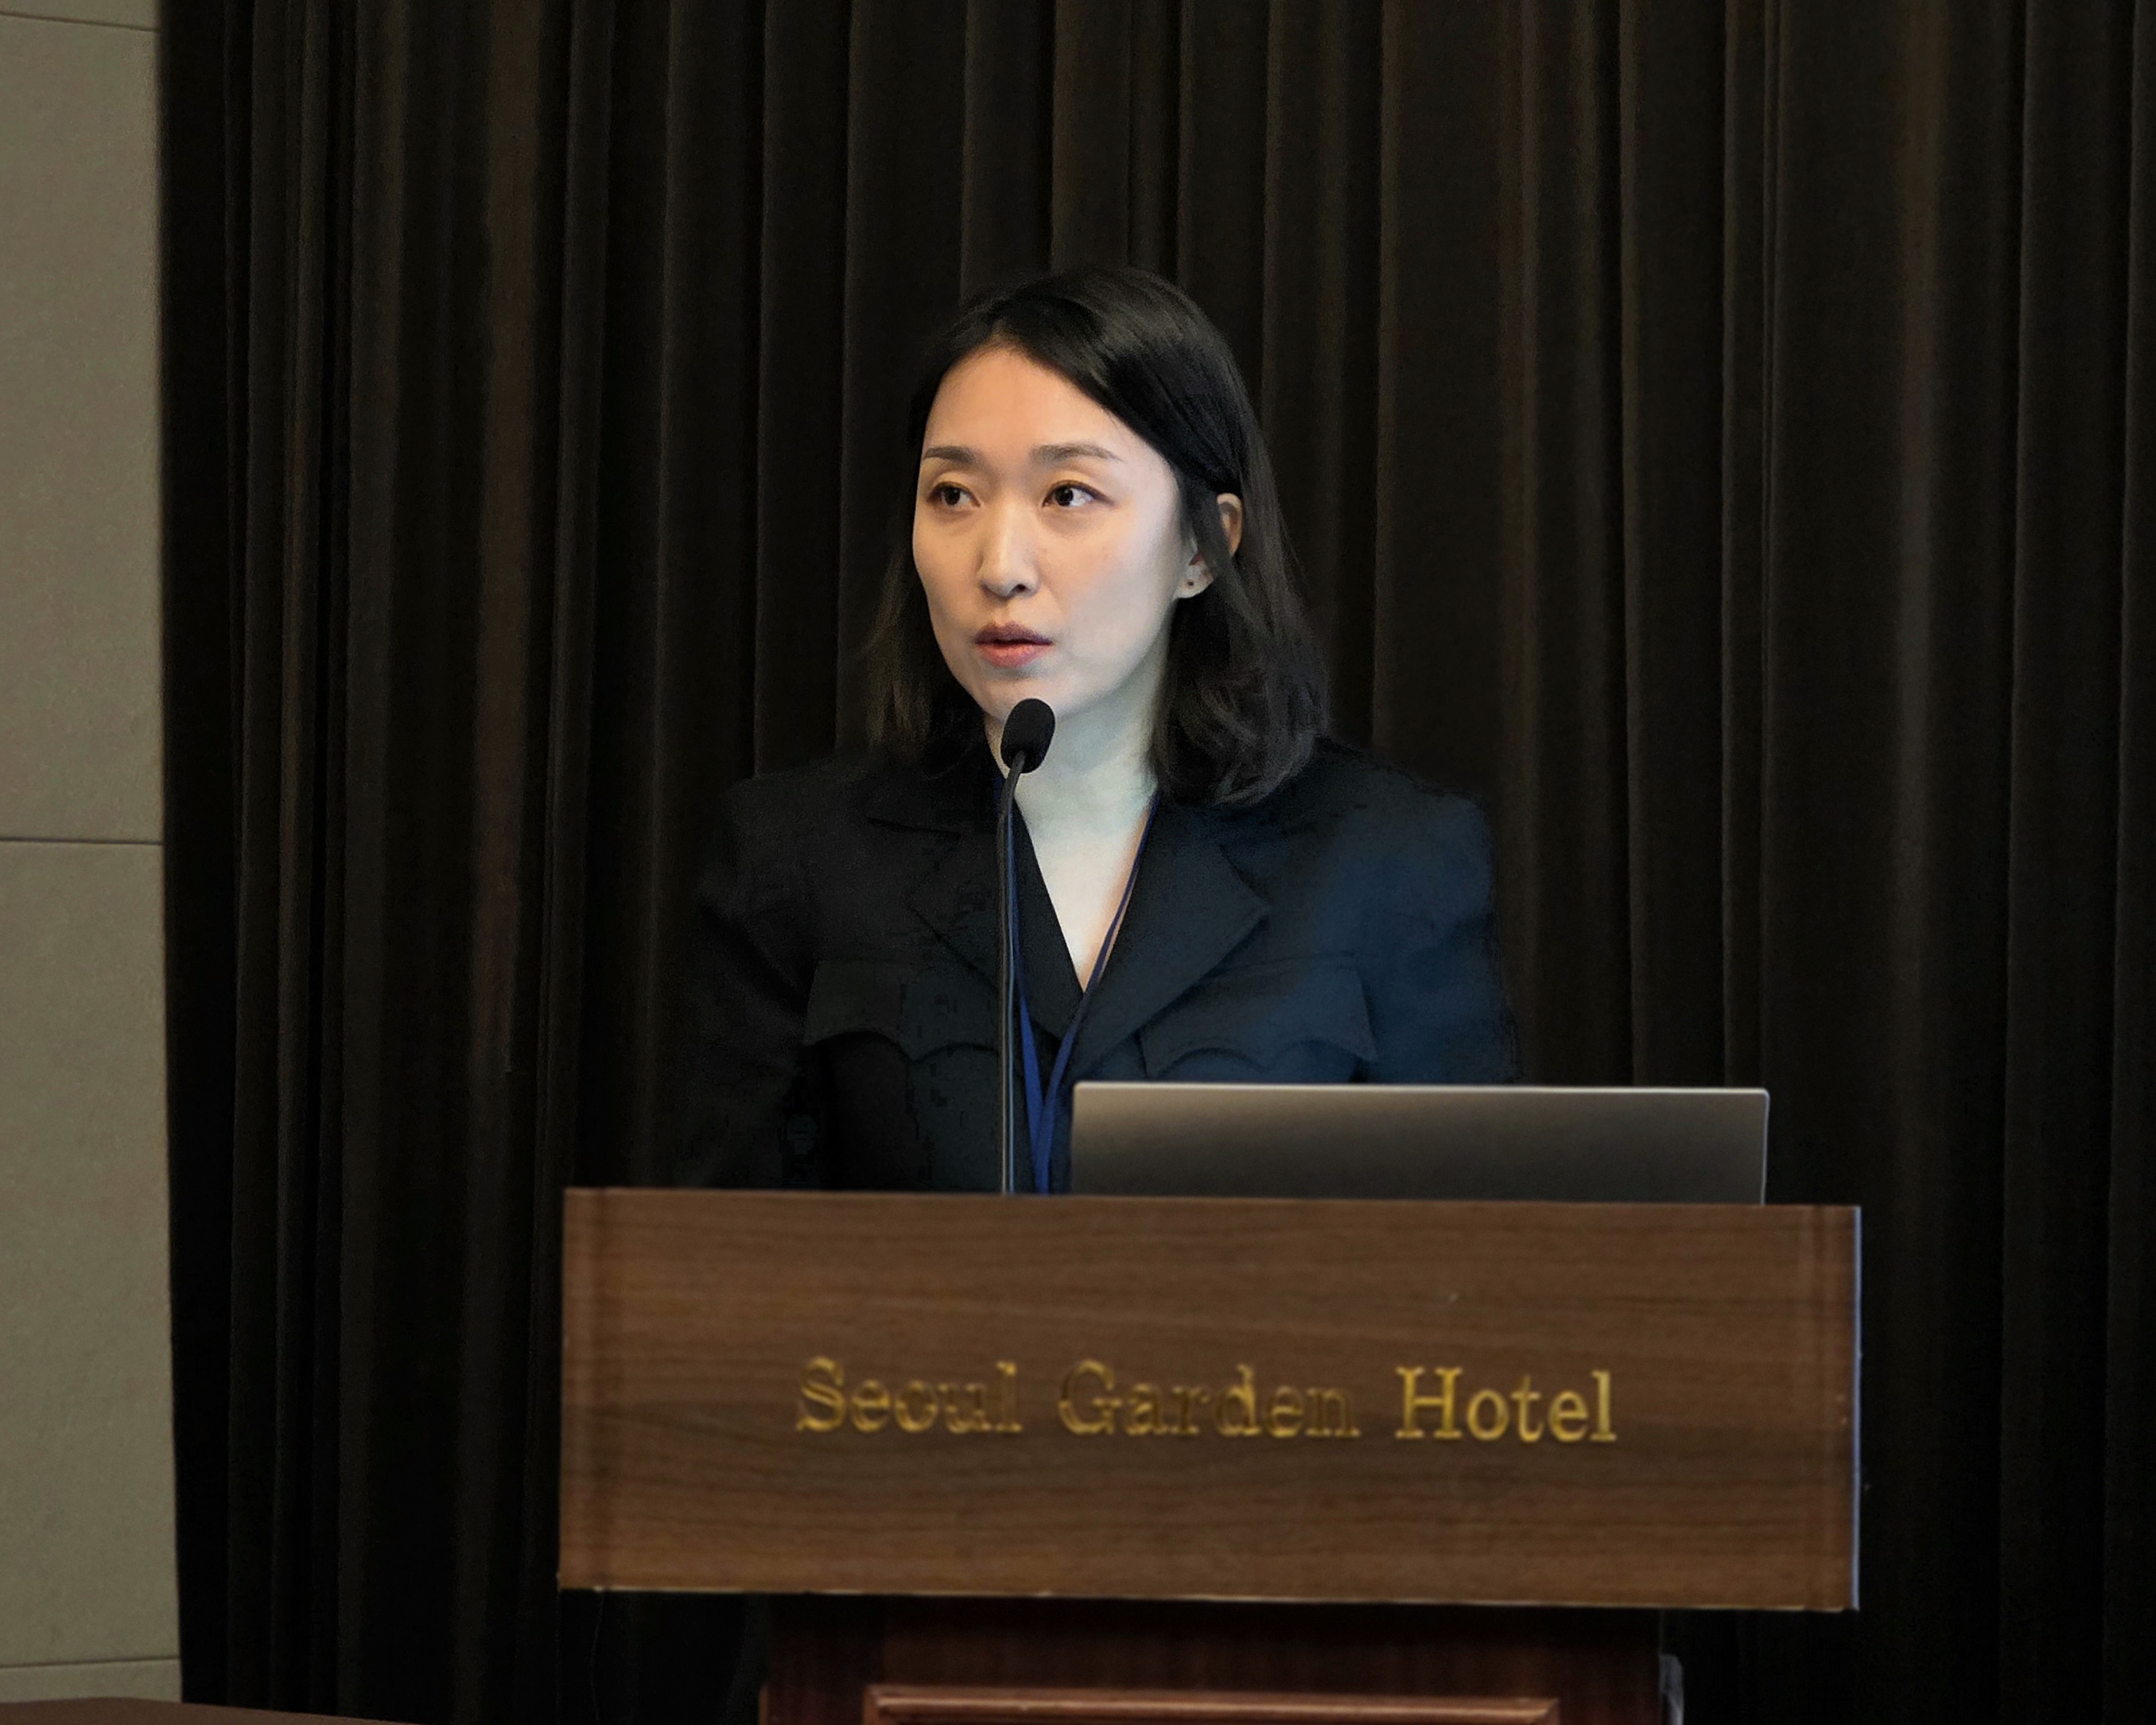
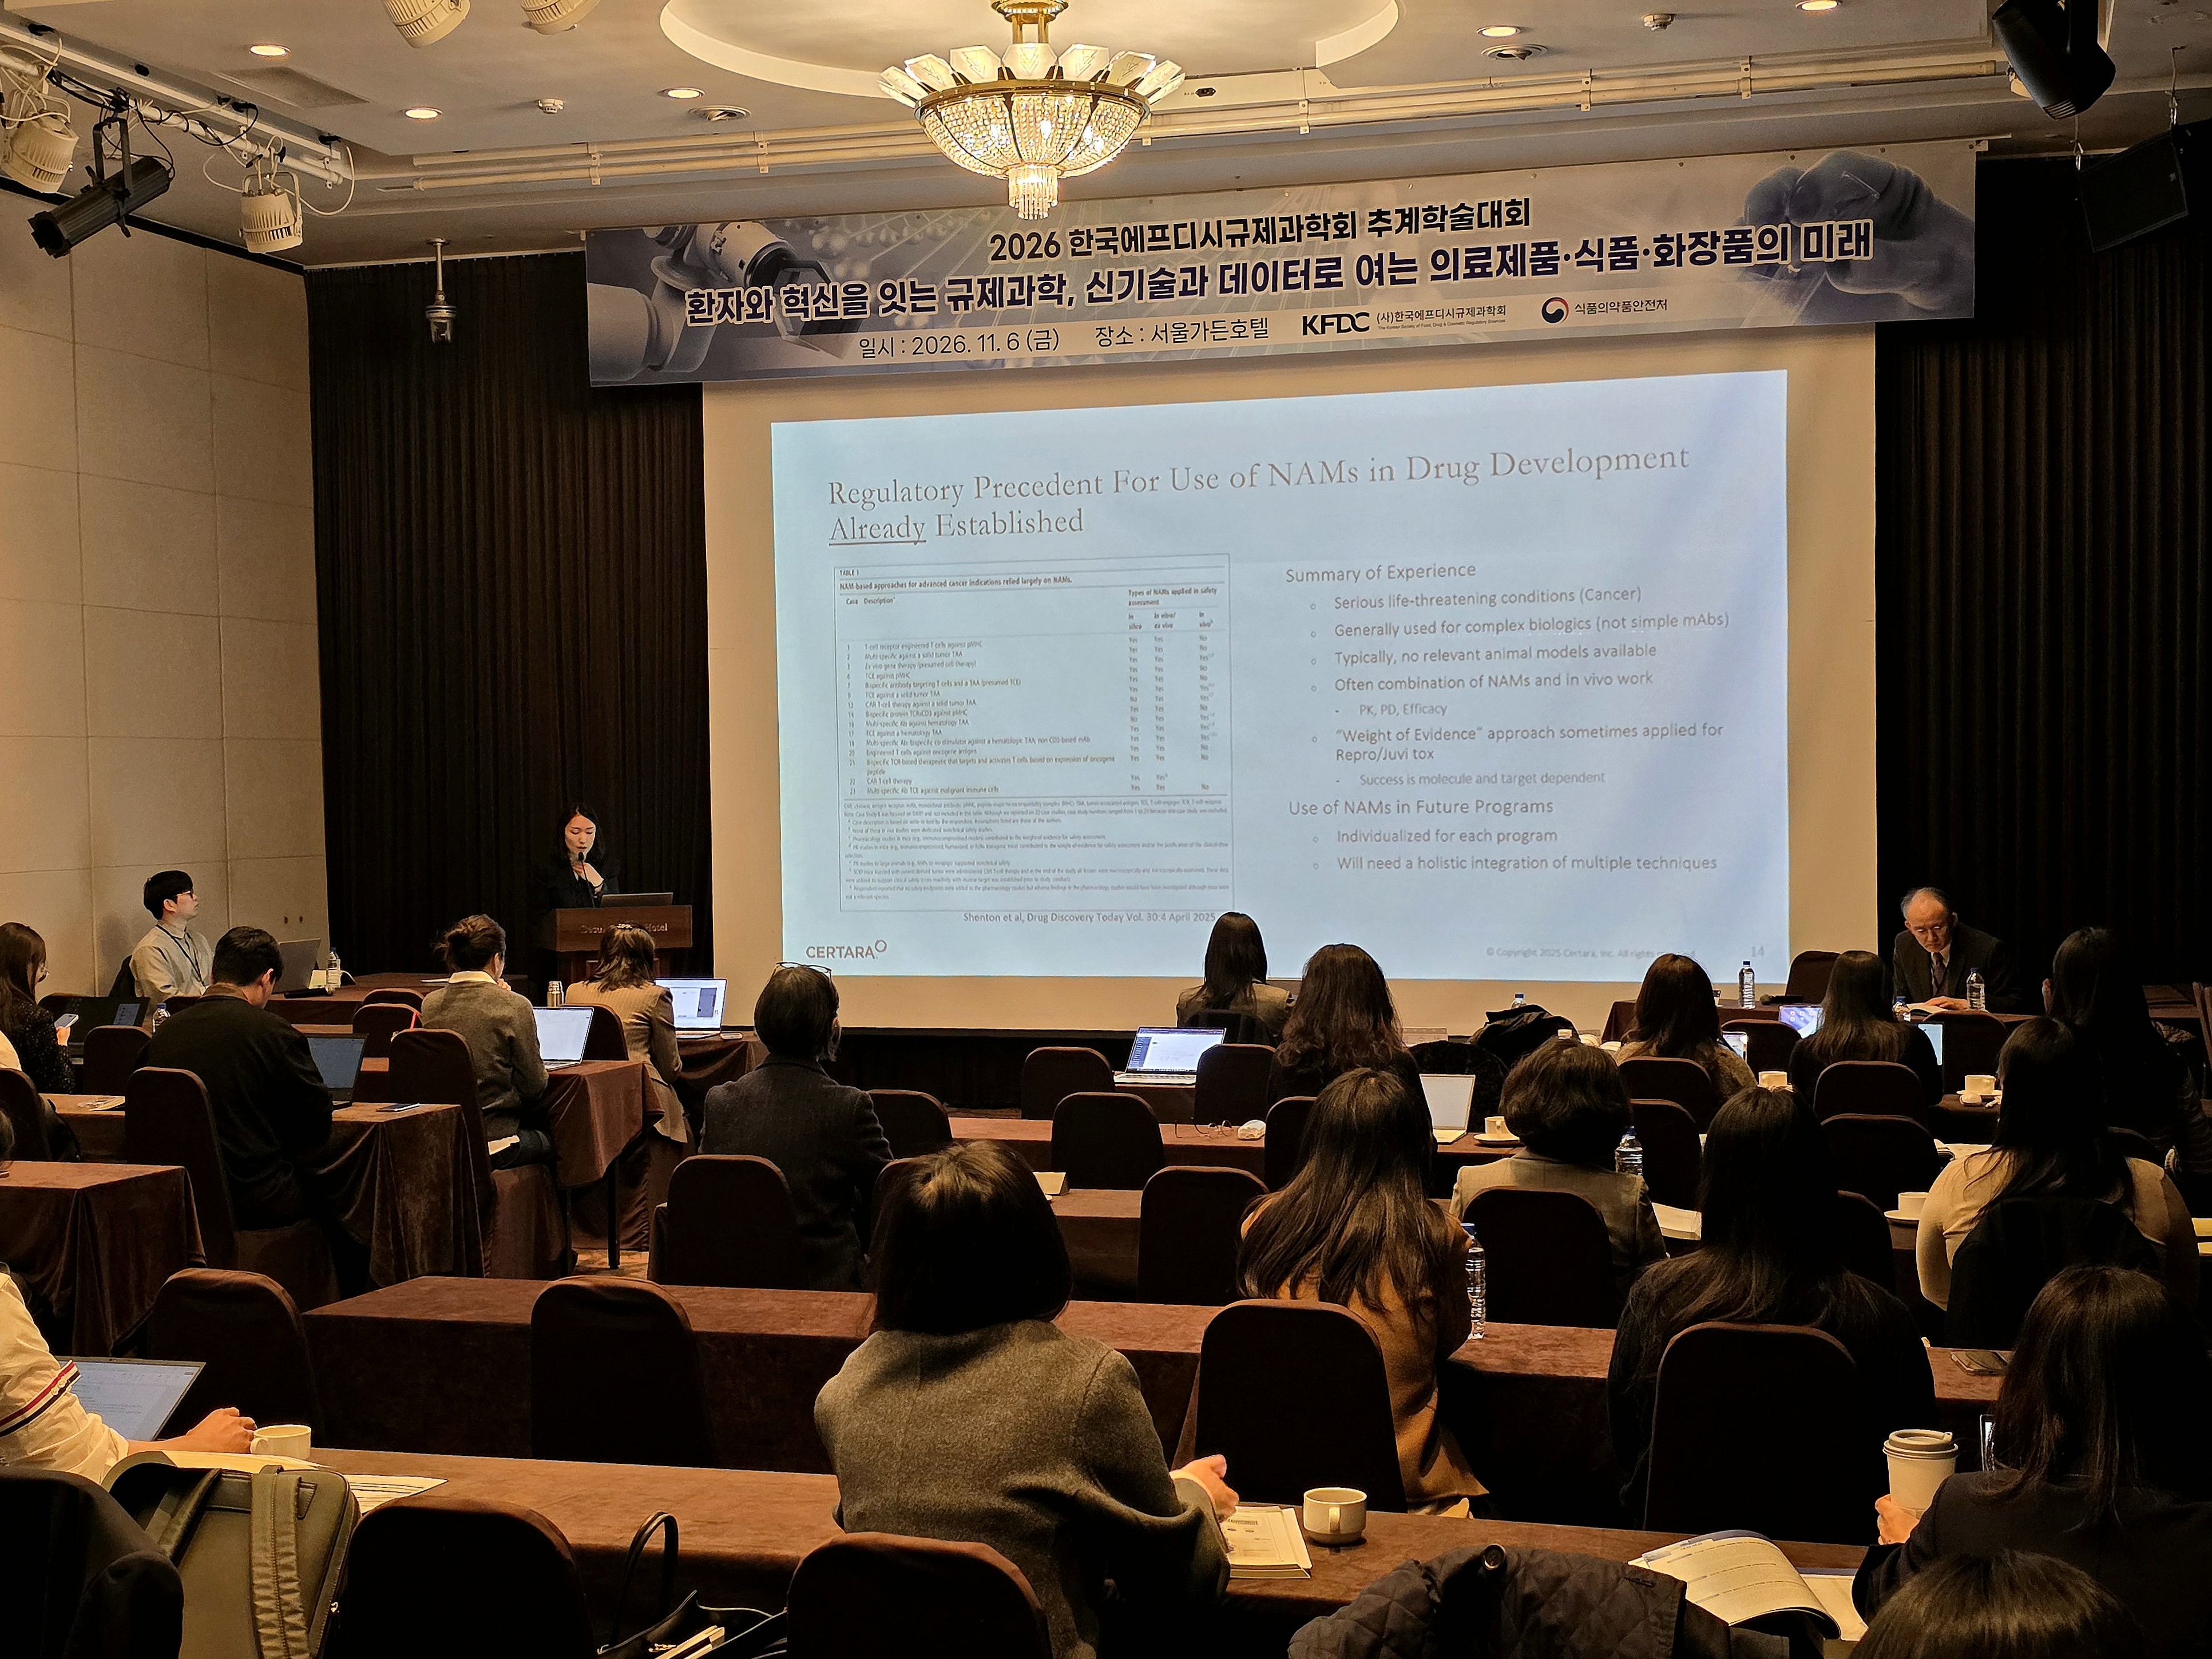
서타라코리아 김희영 이사는 6일 서울가든호텔에서 열린 '2026 한국에프디시규제과학회 추계학술대회'에서 'MIDD 기반 의약품 개발 사례 및 국내 확대 적용 전략'을 주제로 발표했다.
김 이사는 "신약개발에서 중요한 것은 모델을 한 번 만들고 끝내는 것이 아니라, 초기 연구부터 임상과 허가까지 지속적으로 활용하면서 의사결정의 정확도를 높이는 것"이라며 "산업계에서는 어떤 후보물질을 먼저 개발하고, 무엇을 수정하거나 보완할지 결정하는 것이 매우 중요하다"고 설명했다.
MIDD(Model-Informed Drug Development)는 비임상·임상 데이터를 수학적 모델로 분석해 약물의 체내 거동과 치료 반응을 예측하고, 이를 개발 및 규제 의사결정에 활용하는 접근법이다.
서타라는 생리학적 기반 약동학(physiologically based pharmacokinetic, PBPK) 모델링 플랫폼 'Simcyp'을 중심으로 집단 약동학(population pharmacokinetics, PopPK), 노출-반응(exposure-response, E-R) 분석, 정량적 시스템 약리학(quantitative systems pharmacology, QSP), 규제 컨설팅을 결합해 신약개발 전 주기를 지원하고 있다. 단순한 예측 소프트웨어를 넘어 모델 검증과 임상개발 전략, 허가자료 작성까지 연결하는 통합적인 접근이 특징이다.
'Simcyp'으로 임상시험 10건 이상 대체…FDA 허가 근거 확보
서타라의 기술 경쟁력을 보여주는 대표적인 사례는 노바티스의 만성골수성백혈병 치료제 '셈블릭스(Scemblix, 성분명 애시미닙)'다.
애시미닙은 BCR::ABL1 단백질의 미리스토일 결합 부위에 작용하는 표적항암제다. 서타라는 'Simcyp'을 활용해 약물상호작용과 음식물 영향, 장기기능 저하 환자의 약물 노출 등을 예측하고, 최소 10건의 별도 임상약리시험을 대체하는 데 기여했다.
PBPK는 인체 장기별 혈류량과 약물의 흡수·분포·대사·배설 특성을 수학적으로 구현해 체내 약물 농도를 예측하는 기술이다. 기존 임상자료와 검증된 생리학적 정보를 결합하면 직접 시험하지 않은 투여 조건이나 특수 환자군의 약물 노출도 추정할 수 있다.
애시미닙 개발에서는 기존 40mg 1일 2회 투여 자료를 바탕으로 일반 만성골수성백혈병 환자의 80mg 1일 1회 용법과 T315I 변이 환자의 200mg 1일 2회 용법에 대한 약동학적 근거를 확보하는 데 모델링을 활용했다. 미국 식품의약국(FDA)은 시뮬레이션 결과를 신약 허가와 용법·용량 관련 판단에 활용했다.
혈액암 치료제 '임브루비카(Imbruvica, 성분명 이브루티닙)'에서도 'Simcyp'의 규제 활용 성과가 확인됐다.
서타라는 실제 임상자료로 검증한 PBPK 모델을 이용해 CYP3A4 효소 억제제와 유도제가 이브루티닙의 체내 노출에 미치는 영향을 분석했다. 이를 통해 직접 시험하지 않은 약물상호작용(DDI) 상황 24개가 허가사항에 반영됐고, 추가 임상시험 없이 용량 조절 근거를 마련했다.
김 이사는 "약물상호작용이나 특수 환자군에 대한 모든 조건을 임상시험으로 확인하기는 어렵다"며 "모델링과 시뮬레이션을 활용하면 실제 임상자료를 기반으로 시험하지 않은 조건까지 예측하고, 용량 조절과 허가사항 확대를 위한 근거를 마련할 수 있다"고 말했다.
서타라가 제시한 2025년 7월 기준 자료에는 MIDD를 활용해 일부 임상시험을 대체한 신약 125개 이상의 사례가 포함됐다. 이는 개별 연구를 넘어 모델링이 실제 의약품 허가에 활용되고 있음을 보여준다.
개발기간 10개월 단축·기전 입증 성공률 85%…데이터가 바꾼 개발 효율
MIDD의 가치는 단순히 임상시험을 줄이는 데 그치지 않는다. 신약개발의 시간과 비용을 줄이고, 성공 가능성이 높은 후보물질에 연구개발 자원을 집중하도록 지원한다.
화이자 연구진이 2025년 국제학술지 '임상약리학 및 치료학(Clinical Pharmacology & Therapeutics)'에 발표한 '모델 기반 의약품 개발이 개발기간 및 임상시험 비용에 미치는 영향(Impact of Model-Informed Drug Development on Drug Development Cycle Times and Clinical Trial Cost)'에 따르면, MIDD 적용으로 개발 프로그램당 평균 약 10개월의 기간과 500만 달러(약 68억원)의 비용을 절감했다.
연구진은 2021~2023년 개발 포트폴리오를 토대로 임상시험 면제와 환자 수 감축, 개발기간 단축에 따른 예상 절감 효과를 산출했다. 이는 개발 프로그램별 실제 절감액을 직접 집계한 결과가 아닌 추정치다.
아스트라제네카 연구진이 2025년 7월 국제학술지 '드럭 디스커버리 투데이(Drug Discovery Today)'에 발표한 '중개 약동학·약력학 분석의 성능과 영향에 대한 신약개발 포트폴리오 후향적 분석(Translational PK/PD: a retrospective analysis of performance and impact from a drug portfolio)'에서는 정교한 약동학·약력학(pharmacokinetics/pharmacodynamics, PK/PD) 모델링을 적용한 프로젝트의 기전 입증(proof of mechanism, PoM) 성공률이 85%로 나타났다. 기본적인 모델링 자료만 확보한 프로젝트의 33%보다 높은 수치다.
또한 평가 대상 후보물질의 83%에서 실제 임상 노출-반응 관계를 3배 이내의 정확도로 예측했다.
기전 입증은 약물이 인체에서 의도한 표적이나 생물학적 경로에 작용하는지 확인하는 단계다. 신약 허가 성공률과 동일한 의미는 아니지만, 개발 초기의 과학적 불확실성을 줄이는 중요한 지표다.
김 이사는 "초기 단계에서 후보물질의 효능과 적절한 용량을 예측할 수 있다면 개발 우선순위를 결정하는 데 도움이 된다"며 "개발이 실패했을 때도 모델링을 통해 원인을 분석하고, 다음 개발 전략을 수정하는 데 활용할 수 있다"고 설명했다.
이중특이항체·ADC까지 적용 확대…최적 용량과 독성 예측 정교화
서타라는 최근 신약 모달리티가 복잡해지면서 QSP를 비롯한 기전 기반 모델링의 중요성이 커지고 있다고 분석했다.
QSP는 약물의 작용기전과 표적 결합, 세포 신호전달, 생체 반응을 수학적으로 통합해 치료 효과와 용량의 관계를 예측하는 기술이다. 임상자료가 충분하지 않은 초기 개발 단계에서도 비임상 데이터와 생물학적 지식을 활용할 수 있다.
특히 이중특이항체와 항체약물접합체(ADC)는 약물의 표적 결합 특성과 체내 분포, 면역반응에 따라 효능과 독성이 달라질 수 있어 정교한 용량 설정이 필요하다.
CD3 기반 T세포 연결 이중특이항체는 면역세포를 암세포에 접근시켜 항암반응을 유도하지만, 사이토카인 방출 증후군(CRS) 위험을 함께 고려해야 한다. 최초 인체 투여(FIH) 용량을 지나치게 낮게 설정하면 적정 치료 용량에 도달하기까지 많은 용량 단계와 환자가 필요할 수 있다.
서타라는 QSP 기반 시뮬레이션으로 약물의 표적 결합과 면역반응을 예측하고, 초기 용량 및 증량 전략을 최적화하는 접근법을 제시했다.
서타라는 이중특이항체 모델링 기술을 50개 이상의 개발 프로그램에 적용했다고 밝혔다. 회사는 바이오시뮬레이션을 활용한 초기 용량 최적화가 임상개발 기간을 통상 3~12개월 단축하는 데 기여할 수 있다고 설명했다.
김 이사는 "새로운 모달리티에서는 동물실험 결과만으로 사람에서의 반응을 정확하게 예측하기 어려운 경우가 있다"며 "기전 기반 모델링을 통해 초기 용량과 치료 효과를 예측하고, 개발 방향을 보다 정교하게 설정할 수 있다"고 강조했다.
국내 임상 3상 환자 20~30% 감축…기술이전·IND 전략에도 활용
서타라는 국내 제약바이오 기업에서도 MIDD를 단순한 임상 분석 도구가 아닌 개발 전략과 글로벌 허가를 지원하는 기술로 활용하고 있다고 소개했다.
서타라 자료에 따르면 국내 대형 제약사들이 모델링을 활용해 글로벌 임상 3상에서 필요한 환자 수를 기존 계획보다 20~30% 줄이는 방향으로 연구를 설계하거나 진행한 사례가 5건 이상이다. 국내 제약바이오기업이 글로벌 항암제 임상 1·2상 설계를 최적화해 환자 수와 개발 비용·기간을 줄인 사례도 2건 이상 소개됐다.
특히 국내 제약사가 이중특이항체 항암제의 용량과 투여 일정을 모델링으로 최적화하고, FDA에 임상시험계획(IND)을 제출해 임상시험 개시가 가능해진 사례가 주목받았다.
서타라는 비임상 결과를 FIH 단계로 연결하는 중개 모델링뿐 아니라 알츠하이머병·파킨슨병 치료제의 혈액뇌장벽(BBB) 투과 예측, 적정 투여 용법 설정, 규제자료 보완 등을 지원한 국내 프로젝트도 제시했다.
일부 바이오기업은 중개 모델링과 의약품 개발·품질·인허가 관련 갭 분석을 활용해 기술이전이나 IND 승인에 필요한 개발 근거를 보완했다.
"한국은 검증된 분야부터"…글로벌 규제 변화에 맞춘 단계적 확장
김 이사는 국내 MIDD 확대를 위해 규제 선례가 충분하고 모델 위험도가 상대적으로 낮은 분야부터 시작하는 단계적 접근을 제안했다.
우선 약물상호작용과 간·신장기능 저하 환자의 용량 설정, 소아 등 특수 환자군의 허가사항 확대, 제형 변경과 개량신약의 생물학적동등성(bioequivalence, BE) 위험 평가에 적용할 수 있다는 설명이다.
이후 임상 용량 최적화와 환자 수 산정, 신규 모달리티의 기전 기반 개발 전략으로 활용 범위를 넓히는 방향을 제시했다.
일본의 사례도 참고할 만하다. 일본 의약품의료기기종합기구(PMDA)는 집단 약동학과 PBPK 분석을 약물상호작용, 소아 용량 설정, 특수 환자군의 허가사항 등에 활용하고 있다.
일본에서는 2020회계연도 신규물질 허가 신청 43건 가운데 29건(67.4%)에 집단 약동학 분석이 포함됐다. 또 2024년까지 38개 의약품의 허가사항에서 PBPK 모델링 활용이 확인됐다.
김 이사는 "국내에서도 이미 모델링을 적용할 수 있는 영역이 많다"며 "처음부터 모든 개발 과정에 적용하기보다 약물상호작용과 특수 환자군, 제형 변경처럼 규제 선례가 충분한 분야부터 경험을 축적하는 것이 필요하다"고 말했다.
국제 규제 환경도 이러한 변화에 맞춰 정비되고 있다. 국제의약품규제조화위원회(ICH)는 2026년 1월 29일 모델 기반 의약품 개발의 일반 원칙을 담은 'ICH M15'를 최종 채택했다. FDA도 같은 해 6월 최종 가이던스를 발행했다.
ICH M15는 모델의 활용 목적과 의사결정에 미치는 영향, 예측 오류에 따른 위험, 검증 수준 등을 종합적으로 평가하는 원칙을 제시한다. 모델이 복잡하거나 정교하다는 사실 자체보다 실제 규제 판단에 활용할 수 있을 만큼 신뢰성이 확보됐는지가 중요하다는 의미다.
김 이사는 "글로벌 규제기관은 이미 모델링과 시뮬레이션 결과를 의약품 개발과 허가 판단에 활용하고 있다"며 "국내 기업도 개발 초기부터 활용 전략을 수립하고, 규제기관과 논의하면서 근거를 확보하는 방향으로 나아가야 한다"고 강조했다.


|
서울시 서초구 서초대로 115 정다운빌딩 4층 TEL : 02-3270-0114 FAX : 02-3270-0189 E-mail : webmaster@yakup.com |
발행일 : 1954. 03. 29 등록일 : 2016. 05. 02 대표이사 : 함태원 발행 · 편집인 : 함태원 등록번호 : 서울,아04071 |
사업자등록번호 : 106-81-10940 통신사업자신고번호 : 제2022-서울서초-2586호 청소년보호책임자 : 이종운
Copyright © Yakup.com All rights reserved.
|
- 권혁진, 허지수 기자 hjkwon@yakup.com
- 입력 2026.11.09 06:00 수정 2026.11.09 06:01
신약개발의 성공 가능성을 높이기 위해 임상시험을 늘리는 대신, 정교한 모델링과 시뮬레이션으로 불필요한 시험을 줄이고 개발 초기부터 의사결정의 정확도를 높이는 전략이 확산되고 있다.
서타라(Certara)는 실제 신약 허가에서 임상시험을 대체한 기술 성과와 글로벌 제약사의 개발 효율 개선 사례를 통해 모델 기반 의약품 개발(MIDD)의 활용 범위와 국내 확대 전략을 제시했다.
서타라코리아 김희영 이사는 6일 서울가든호텔에서 열린 '2026 한국에프디시규제과학회 추계학술대회'에서 'MIDD 기반 의약품 개발 사례 및 국내 확대 적용 전략'을 주제로 발표했다.
김 이사는 "신약개발에서 중요한 것은 모델을 한 번 만들고 끝내는 것이 아니라, 초기 연구부터 임상과 허가까지 지속적으로 활용하면서 의사결정의 정확도를 높이는 것"이라며 "산업계에서는 어떤 후보물질을 먼저 개발하고, 무엇을 수정하거나 보완할지 결정하는 것이 매우 중요하다"고 설명했다.
MIDD(Model-Informed Drug Development)는 비임상·임상 데이터를 수학적 모델로 분석해 약물의 체내 거동과 치료 반응을 예측하고, 이를 개발 및 규제 의사결정에 활용하는 접근법이다.
서타라는 생리학적 기반 약동학(physiologically based pharmacokinetic, PBPK) 모델링 플랫폼 'Simcyp'을 중심으로 집단 약동학(population pharmacokinetics, PopPK), 노출-반응(exposure-response, E-R) 분석, 정량적 시스템 약리학(quantitative systems pharmacology, QSP), 규제 컨설팅을 결합해 신약개발 전 주기를 지원하고 있다. 단순한 예측 소프트웨어를 넘어 모델 검증과 임상개발 전략, 허가자료 작성까지 연결하는 통합적인 접근이 특징이다.
'Simcyp'으로 임상시험 10건 이상 대체…FDA 허가 근거 확보
서타라의 기술 경쟁력을 보여주는 대표적인 사례는 노바티스의 만성골수성백혈병 치료제 '셈블릭스(Scemblix, 성분명 애시미닙)'다.
애시미닙은 BCR::ABL1 단백질의 미리스토일 결합 부위에 작용하는 표적항암제다. 서타라는 'Simcyp'을 활용해 약물상호작용과 음식물 영향, 장기기능 저하 환자의 약물 노출 등을 예측하고, 최소 10건의 별도 임상약리시험을 대체하는 데 기여했다.
PBPK는 인체 장기별 혈류량과 약물의 흡수·분포·대사·배설 특성을 수학적으로 구현해 체내 약물 농도를 예측하는 기술이다. 기존 임상자료와 검증된 생리학적 정보를 결합하면 직접 시험하지 않은 투여 조건이나 특수 환자군의 약물 노출도 추정할 수 있다.
애시미닙 개발에서는 기존 40mg 1일 2회 투여 자료를 바탕으로 일반 만성골수성백혈병 환자의 80mg 1일 1회 용법과 T315I 변이 환자의 200mg 1일 2회 용법에 대한 약동학적 근거를 확보하는 데 모델링을 활용했다. 미국 식품의약국(FDA)은 시뮬레이션 결과를 신약 허가와 용법·용량 관련 판단에 활용했다.
혈액암 치료제 '임브루비카(Imbruvica, 성분명 이브루티닙)'에서도 'Simcyp'의 규제 활용 성과가 확인됐다.
서타라는 실제 임상자료로 검증한 PBPK 모델을 이용해 CYP3A4 효소 억제제와 유도제가 이브루티닙의 체내 노출에 미치는 영향을 분석했다. 이를 통해 직접 시험하지 않은 약물상호작용(DDI) 상황 24개가 허가사항에 반영됐고, 추가 임상시험 없이 용량 조절 근거를 마련했다.
김 이사는 "약물상호작용이나 특수 환자군에 대한 모든 조건을 임상시험으로 확인하기는 어렵다"며 "모델링과 시뮬레이션을 활용하면 실제 임상자료를 기반으로 시험하지 않은 조건까지 예측하고, 용량 조절과 허가사항 확대를 위한 근거를 마련할 수 있다"고 말했다.
서타라가 제시한 2025년 7월 기준 자료에는 MIDD를 활용해 일부 임상시험을 대체한 신약 125개 이상의 사례가 포함됐다. 이는 개별 연구를 넘어 모델링이 실제 의약품 허가에 활용되고 있음을 보여준다.
개발기간 10개월 단축·기전 입증 성공률 85%…데이터가 바꾼 개발 효율
MIDD의 가치는 단순히 임상시험을 줄이는 데 그치지 않는다. 신약개발의 시간과 비용을 줄이고, 성공 가능성이 높은 후보물질에 연구개발 자원을 집중하도록 지원한다.
화이자 연구진이 2025년 국제학술지 '임상약리학 및 치료학(Clinical Pharmacology & Therapeutics)'에 발표한 '모델 기반 의약품 개발이 개발기간 및 임상시험 비용에 미치는 영향(Impact of Model-Informed Drug Development on Drug Development Cycle Times and Clinical Trial Cost)'에 따르면, MIDD 적용으로 개발 프로그램당 평균 약 10개월의 기간과 500만 달러(약 68억원)의 비용을 절감했다.
연구진은 2021~2023년 개발 포트폴리오를 토대로 임상시험 면제와 환자 수 감축, 개발기간 단축에 따른 예상 절감 효과를 산출했다. 이는 개발 프로그램별 실제 절감액을 직접 집계한 결과가 아닌 추정치다.
아스트라제네카 연구진이 2025년 7월 국제학술지 '드럭 디스커버리 투데이(Drug Discovery Today)'에 발표한 '중개 약동학·약력학 분석의 성능과 영향에 대한 신약개발 포트폴리오 후향적 분석(Translational PK/PD: a retrospective analysis of performance and impact from a drug portfolio)'에서는 정교한 약동학·약력학(pharmacokinetics/pharmacodynamics, PK/PD) 모델링을 적용한 프로젝트의 기전 입증(proof of mechanism, PoM) 성공률이 85%로 나타났다. 기본적인 모델링 자료만 확보한 프로젝트의 33%보다 높은 수치다.
또한 평가 대상 후보물질의 83%에서 실제 임상 노출-반응 관계를 3배 이내의 정확도로 예측했다.
기전 입증은 약물이 인체에서 의도한 표적이나 생물학적 경로에 작용하는지 확인하는 단계다. 신약 허가 성공률과 동일한 의미는 아니지만, 개발 초기의 과학적 불확실성을 줄이는 중요한 지표다.
김 이사는 "초기 단계에서 후보물질의 효능과 적절한 용량을 예측할 수 있다면 개발 우선순위를 결정하는 데 도움이 된다"며 "개발이 실패했을 때도 모델링을 통해 원인을 분석하고, 다음 개발 전략을 수정하는 데 활용할 수 있다"고 설명했다.
이중특이항체·ADC까지 적용 확대…최적 용량과 독성 예측 정교화
서타라는 최근 신약 모달리티가 복잡해지면서 QSP를 비롯한 기전 기반 모델링의 중요성이 커지고 있다고 분석했다.
QSP는 약물의 작용기전과 표적 결합, 세포 신호전달, 생체 반응을 수학적으로 통합해 치료 효과와 용량의 관계를 예측하는 기술이다. 임상자료가 충분하지 않은 초기 개발 단계에서도 비임상 데이터와 생물학적 지식을 활용할 수 있다.
특히 이중특이항체와 항체약물접합체(ADC)는 약물의 표적 결합 특성과 체내 분포, 면역반응에 따라 효능과 독성이 달라질 수 있어 정교한 용량 설정이 필요하다.
CD3 기반 T세포 연결 이중특이항체는 면역세포를 암세포에 접근시켜 항암반응을 유도하지만, 사이토카인 방출 증후군(CRS) 위험을 함께 고려해야 한다. 최초 인체 투여(FIH) 용량을 지나치게 낮게 설정하면 적정 치료 용량에 도달하기까지 많은 용량 단계와 환자가 필요할 수 있다.
서타라는 QSP 기반 시뮬레이션으로 약물의 표적 결합과 면역반응을 예측하고, 초기 용량 및 증량 전략을 최적화하는 접근법을 제시했다.
서타라는 이중특이항체 모델링 기술을 50개 이상의 개발 프로그램에 적용했다고 밝혔다. 회사는 바이오시뮬레이션을 활용한 초기 용량 최적화가 임상개발 기간을 통상 3~12개월 단축하는 데 기여할 수 있다고 설명했다.
김 이사는 "새로운 모달리티에서는 동물실험 결과만으로 사람에서의 반응을 정확하게 예측하기 어려운 경우가 있다"며 "기전 기반 모델링을 통해 초기 용량과 치료 효과를 예측하고, 개발 방향을 보다 정교하게 설정할 수 있다"고 강조했다.
국내 임상 3상 환자 20~30% 감축…기술이전·IND 전략에도 활용
서타라는 국내 제약바이오 기업에서도 MIDD를 단순한 임상 분석 도구가 아닌 개발 전략과 글로벌 허가를 지원하는 기술로 활용하고 있다고 소개했다.
서타라 자료에 따르면 국내 대형 제약사들이 모델링을 활용해 글로벌 임상 3상에서 필요한 환자 수를 기존 계획보다 20~30% 줄이는 방향으로 연구를 설계하거나 진행한 사례가 5건 이상이다. 국내 제약바이오기업이 글로벌 항암제 임상 1·2상 설계를 최적화해 환자 수와 개발 비용·기간을 줄인 사례도 2건 이상 소개됐다.
특히 국내 제약사가 이중특이항체 항암제의 용량과 투여 일정을 모델링으로 최적화하고, FDA에 임상시험계획(IND)을 제출해 임상시험 개시가 가능해진 사례가 주목받았다.
서타라는 비임상 결과를 FIH 단계로 연결하는 중개 모델링뿐 아니라 알츠하이머병·파킨슨병 치료제의 혈액뇌장벽(BBB) 투과 예측, 적정 투여 용법 설정, 규제자료 보완 등을 지원한 국내 프로젝트도 제시했다.
일부 바이오기업은 중개 모델링과 의약품 개발·품질·인허가 관련 갭 분석을 활용해 기술이전이나 IND 승인에 필요한 개발 근거를 보완했다.
"한국은 검증된 분야부터"…글로벌 규제 변화에 맞춘 단계적 확장
김 이사는 국내 MIDD 확대를 위해 규제 선례가 충분하고 모델 위험도가 상대적으로 낮은 분야부터 시작하는 단계적 접근을 제안했다.
우선 약물상호작용과 간·신장기능 저하 환자의 용량 설정, 소아 등 특수 환자군의 허가사항 확대, 제형 변경과 개량신약의 생물학적동등성(bioequivalence, BE) 위험 평가에 적용할 수 있다는 설명이다.
이후 임상 용량 최적화와 환자 수 산정, 신규 모달리티의 기전 기반 개발 전략으로 활용 범위를 넓히는 방향을 제시했다.
일본의 사례도 참고할 만하다. 일본 의약품의료기기종합기구(PMDA)는 집단 약동학과 PBPK 분석을 약물상호작용, 소아 용량 설정, 특수 환자군의 허가사항 등에 활용하고 있다.
일본에서는 2020회계연도 신규물질 허가 신청 43건 가운데 29건(67.4%)에 집단 약동학 분석이 포함됐다. 또 2024년까지 38개 의약품의 허가사항에서 PBPK 모델링 활용이 확인됐다.
김 이사는 "국내에서도 이미 모델링을 적용할 수 있는 영역이 많다"며 "처음부터 모든 개발 과정에 적용하기보다 약물상호작용과 특수 환자군, 제형 변경처럼 규제 선례가 충분한 분야부터 경험을 축적하는 것이 필요하다"고 말했다.
국제 규제 환경도 이러한 변화에 맞춰 정비되고 있다. 국제의약품규제조화위원회(ICH)는 2026년 1월 29일 모델 기반 의약품 개발의 일반 원칙을 담은 'ICH M15'를 최종 채택했다. FDA도 같은 해 6월 최종 가이던스를 발행했다.
ICH M15는 모델의 활용 목적과 의사결정에 미치는 영향, 예측 오류에 따른 위험, 검증 수준 등을 종합적으로 평가하는 원칙을 제시한다. 모델이 복잡하거나 정교하다는 사실 자체보다 실제 규제 판단에 활용할 수 있을 만큼 신뢰성이 확보됐는지가 중요하다는 의미다.
김 이사는 "글로벌 규제기관은 이미 모델링과 시뮬레이션 결과를 의약품 개발과 허가 판단에 활용하고 있다"며 "국내 기업도 개발 초기부터 활용 전략을 수립하고, 규제기관과 논의하면서 근거를 확보하는 방향으로 나아가야 한다"고 강조했다.
무단 전재·복사·배포 등을 금지합니다.